Özet
Geleneksel dökme (bulk) ve tek hücre RNA dizileme yöntemleri, dokunun enzimatik ya da mekanik olarak ayrıştırılması sırasında hücrelerin özgün fiziksel konum bilgilerinin yitirilmesine neden olmaktadır. Uzamsal transkriptomik (ST) teknolojileri, yüksek verimli gen ekspresyon profillemesini doku kesitinin koordinatlarıyla eşleştirerek biyolojik süreçlerin hücresel niş ölçeğinde incelenmesine zemin hazırlamaktadır. Bu derlemede, yeni nesil dizileme tabanlı katı faz barkodlama platformları ile görüntüleme temelli in situ hibridizasyon ve dizileme sistemlerinin çalışma mekanizmaları ayrıntılı biçimde ele alınmaktadır. Platformların uzamsal çözünürlük sınırları, transkript yakalama duyarlılıkları ve difüzyon dinamikleri karşılaştırmalı olarak değerlendirilmektedir. Ayrıca hücre tipi dekonvolüsyonu, uzamsal değişken genlerin tespiti ve hücreler arası sinyal ağlarının haritalanmasında yararlanılan biyoinformatik algoritmalar irdelenmektedir. Elde edilen mekânsal verilerin tümör mikroçevresi, nörobiyoloji ve gelişim biyolojisi çalışmalarındaki yansımaları güncel literatür ışığında incelenmektedir.
Anahtar Kelimeler: Uzamsal transkriptomik, tek hücre entegrasyonu, doku heterojenliği, hücre tipi dekonvolüsyonu, tümör mikroçevresi, uzamsal değişken genler.
1. Giriş
Çok hücreli organizmalarda doku homeostazı, gelişimsel morfogenez ve patofizyolojik süreçler, hücrelerin içsel genetik programları ile doku mikroçevresi içindeki komşuluk ilişkilerinin dinamik etkileşimiyle yönetilmektedir1,2. Geleneksel dökme RNA dizileme (bulk RNA-seq) analizleri, dokudaki ortalama transkript seviyelerini yansıtarak nadir hücre popülasyonlarını maskelemektedir3. Tek hücre RNA dizileme (scRNA-seq) yaklaşımları transkriptomik heterojenliğin tekil hücre ölçeğinde çözümlenmesini sağlamış; ancak hücre süspansiyonu eldesi sırasında doku mimarisinin ve fiziksel koordinatların yitirilmesine neden olmuştur4,5. Bu kısıtlılığı aşmak üzere geliştirilen uzamsal transkriptomik (Spatial Transcriptomics – ST), mRNA moleküllerini intakt doku kesitleri üzerindeki konumlarını koruyarak haritalayan moleküler ve hesaplamalı platformları temsil etmektedir6. Bu metodoloji sayesinde hücresel kimlikler, patolojik odaklar ve doku içi mikroçevre nişleri doğrudan histolojik bağlamında incelenebilmektedir2,7.
2. Tek Hücre Profillemesinden Mekânsal Boyuta: Uzamsal Transkriptomik Neden Gereklidir?
Genomik ve transkriptomik alanındaki bulgular, bir hücrenin sergilediği fonksiyonel durumun yalnızca çekirdeğindeki transkripsiyonel regülasyondan ibaret olmadığını hücre dışı matriks bileşenleri, lokal morfojen gradyanları ve komşu hücrelerle kurulan fiziksel temas ağı tarafından şekillendirildiğini göstermektedir1,7. Dolayısıyla tekil hücrelerden elde edilen derin transkriptom profillerinin biyolojik anlam kazanabilmesi, bu hücrelerin dokunun üç boyutlu anatomik koordinat sistemine doğru şekilde oturtulmasını zorunlu kılmaktadır1,6.
2.1 Doku Ayrıştırmasının Kısıtlılıkları ve scRNA-seq Paradoksu
scRNA-seq iş akışlarında karşılaşılan en temel metodolojik engel, analizin canlı ve tekil hücre süspansiyonlarına bağımlı olmasıdır4,5. Katı dokuların tripsin ve kolajenaz gibi enzimlerle parçalanması ya da mekanik olarak homojenize edilmesi sırasında hücreler şiddetli fiziksel ve kimyasal strese maruz kalmaktadır5,8. Bu süreçte proteolitik maruziyet ve inkübasyon süreleri; erken hücre lizisine, hücre ölümüne ve yapay kümelenmelere yol açabilmektedir5,8. Dahası, uygulanan ayrıştırma protokollerinin hücrelerde fizyolojik olmayan stres yanıtlarını indüklediği, bu kapsamda şaperon görevi gören HSP gen ailesi ile FOS ve JUN gibi erken yanıt transkripsiyon faktörlerinin yapay aktivasyonuna neden olduğu bildirilmektedir8.
Uygulanan ayrıştırma yöntemlerinin verimliliği hücre tipleri arasında da belirgin bir seçilim yanlılığı yaratmaktadır2,5. Kanda veya lenfoid organlarda süspansiyon halinde bulunan T ve B lenfositleri bütünlüklerini koruyarak izole edilebilirken, santral sinir sistemindeki dallanmış nöronlar, kemik dokusundaki osteositler veya kardiyomiyositler gibi matrise kuvvetli bağlarla tutunmuş hücreler disosiasyon sırasında parçalanarak kaybedilmektedir2,5,8. Bunun sonucunda kütüphaneler dokunun gerçek hücresel kompozisyonunu yansıtmakta yetersiz kalmakta; intakt doku kesitleri üzerinde morfolojik konumu koruyan uzamsal profilleme yaklaşımlarına duyulan gereksinim belirginleşmektedir (Şekil 1)2,6.
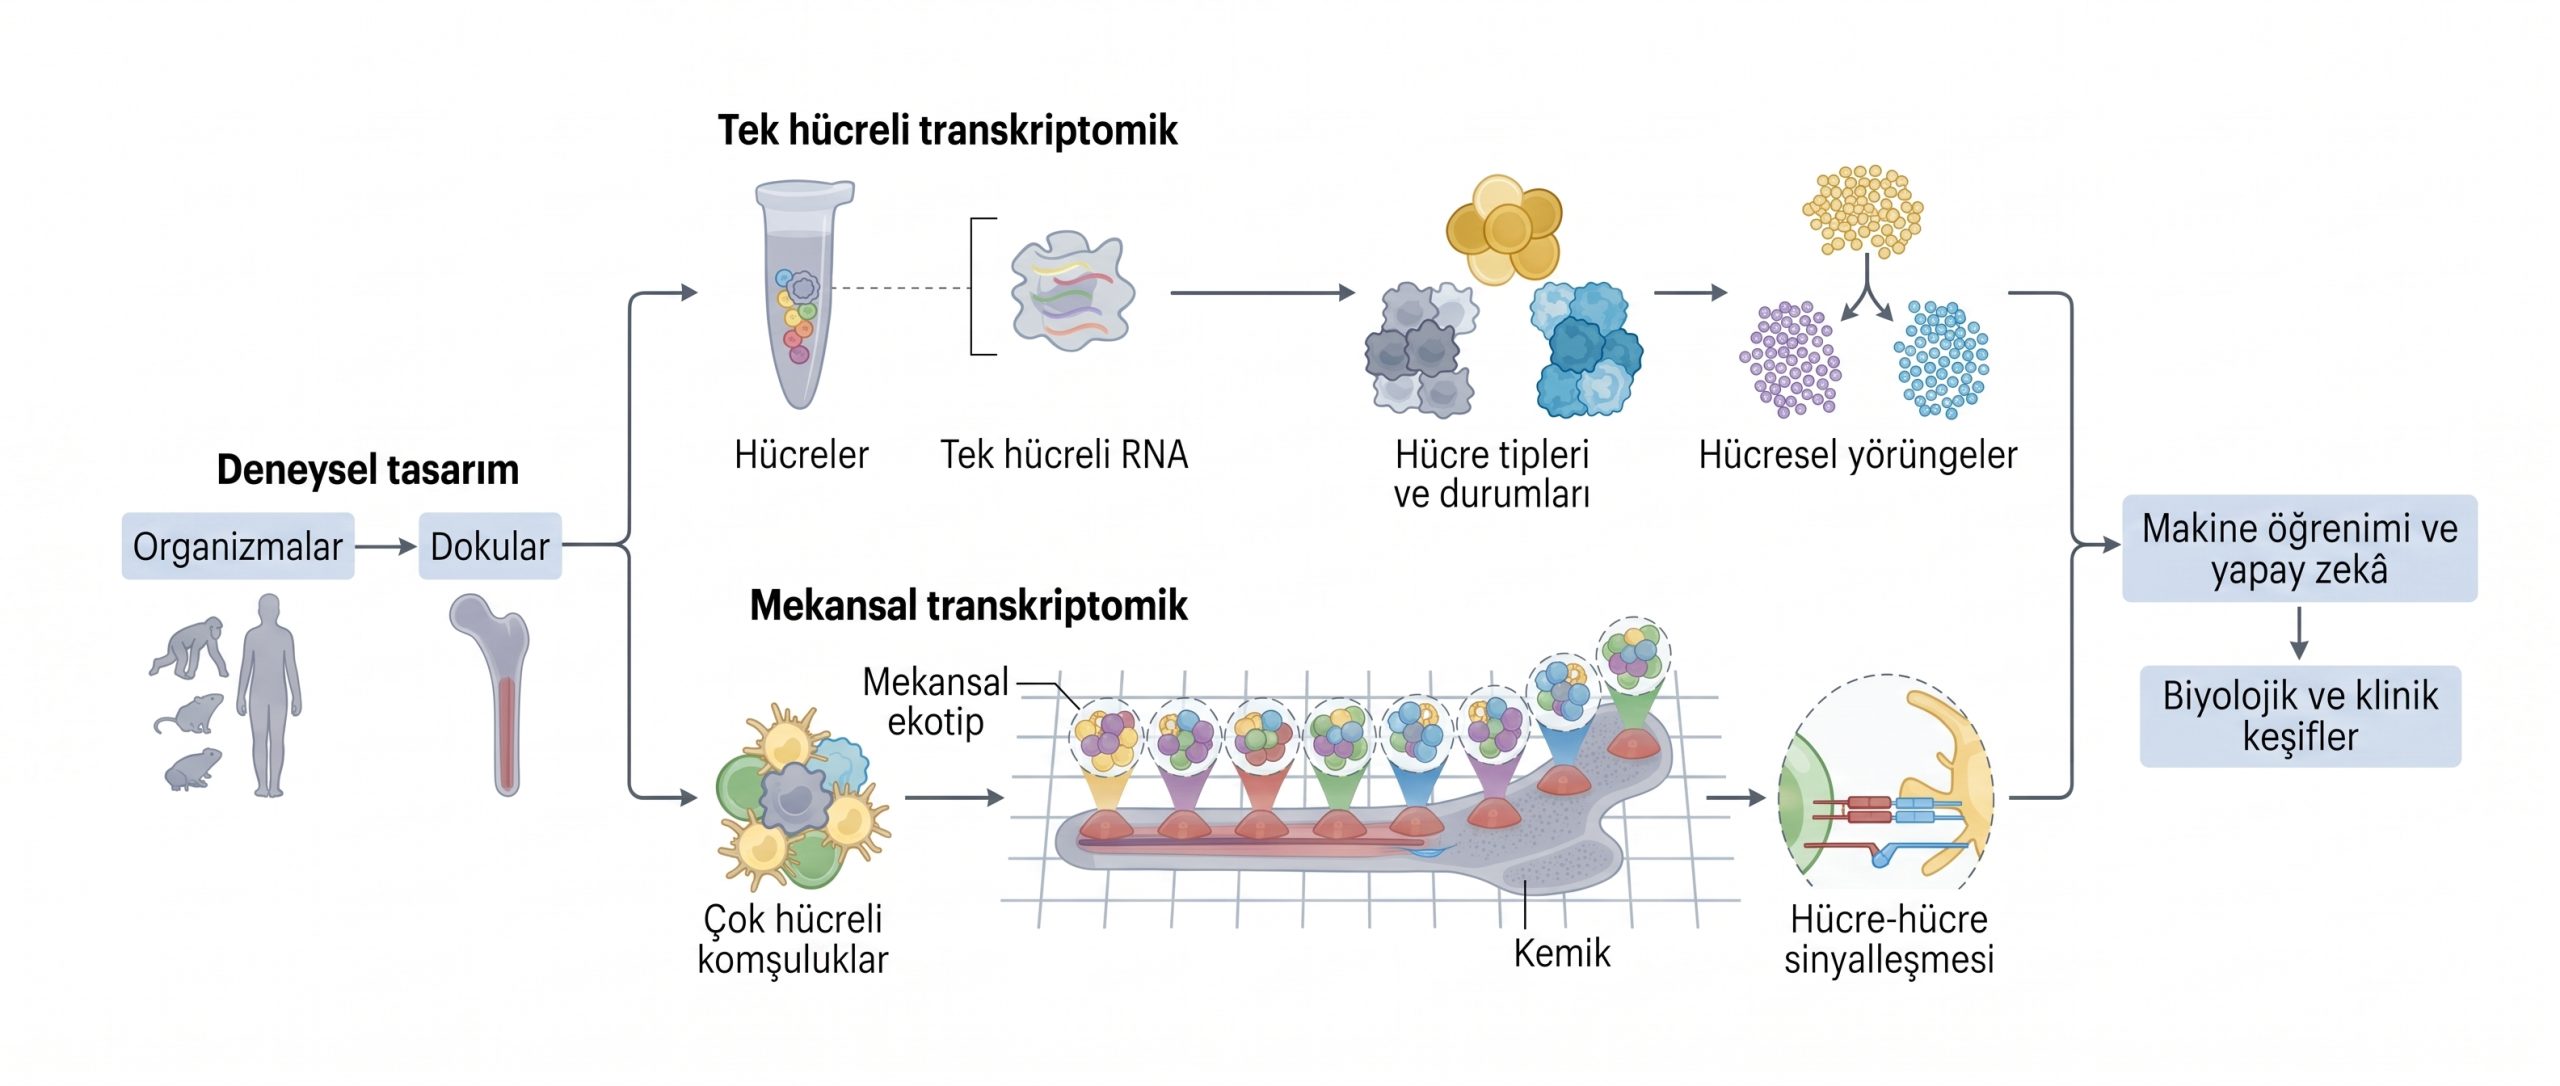
Şekil 1. Tek hücreli ve uzamsal transkriptomik verilerin entegrasyonu ile doku mikro çevresindeki hücresel ekotiplerin haritalanması. Farklı doku ve model organizmalardan elde edilen tek hücreli ve uzamsal transkriptomik profilleme verilerinin doku mimarisi ölçeğinde birleştirilme süreci şematize edilmiştir. Tek hücre RNA dizileme verileri; hücresel durumların, hücre tiplerinin ve gelişimsel yörüngelerin tanımlanmasında kullanılmaktadır. Bu hücre popülasyonları, doku kesiti üzerinde tekrarlayan ve birbirine yakın konumlanan çok hücreli komşuluklar (uzamsal ekotipler) bağlamında haritalanmakta; bu sayede hücreler arası parakrin ve jukstakrin etkileşim ağları çözümlenmektedir. Transkriptomik verilere uygulanan makine öğrenimi ve yapay zekâ algoritmaları, yüksek boyutlu verilerin işlenmesine ve doku organizasyonuna dair yeni biyolojik modellerin geliştirilmesine olanak tanımaktadır. scRNA-seq: Single-cell RNA sequencing, ST: Spatial Transcriptomics¹.
2.2 Hücresel Konumun, Mikroçevre Nişlerinin ve Yerel Sinyal Yolaklarının Rolü
Bir doku kesiti içindeki hücresel konum, çevresel uyaranlara verilen transkripsiyonel yanıtları etkileyen önemli etmenlerden biridir; ancak hücrenin içsel genetik, epigenetik ve gelişimsel durumu da bu yanıtların şekillenmesinde rol oynar1,7. Doku içerisindeki oksijen seviyesi, besin gradyanları ve metabolik atık konsantrasyonları homojen bir dağılım göstermediğinden dolayı hücreler bulundukları mikro bölgeye bağlı olarak hipoksik veya metabolik stres koşullarına adapte olmaktadır1. Örneğin tümör dokularında damarlanmanın yetersiz olduğu nekrotik çekirdeğe yakın hücreler ile oksijence zengin periferik bölgedeki hücreler, aynı genetik mutasyonları taşımalarına rağmen tamamen farklı gen ekspresyon modelleri sergilemektedir1.
Hücreler arası iletişim dinamikleri de büyük ölçüde fiziksel mesafe kısıtlamalarına ve mikro düzeyde çevresel gradyanlara tabidir1,3,7. Doku mimarisini koruyan uzamsal yöntemler, ligand ve reseptörlerin doku içindeki dağılımını ve hücrelerin komşuluk ilişkilerini incelemeye yardımcı olur; ancak yalnızca transkriptlerin mekânsal birlikteliği, parakrin faktörlerin gerçek difüzyon yarıçapını veya Notch–Delta gibi temas bağımlı yolakların işlevsel olarak gerçekleştiğini tek başına kanıtlamaz1,7. Klasik scRNA-seq analizlerinde fiziksel koordinatların kaybı, ligand–reseptör temelli hücreler arası iletişim çıkarımlarının gerçek hücresel komşuluk bilgisi olmadan yapılmasına yol açabilir1,7,47. Uzamsal transkriptomik teknolojileri ise yüksek çözünürlüklü moleküler profillemeyi dokunun fiziksel ve morfolojik haritasıyla entegre etmektedir. Bu sayede immün hücrelerin tümör stromasına infiltrasyon derecesi, kök hücre nişlerindeki morfogenetik gradyanlar, sinaptik plastisite bölgeleri ve doku hasarı etrafında şekillenen lokal inflamatuar yanıtlar gerçek anatomik bağlamında ortaya konulmaktadır1,7.
3. Uzamsal Transkriptomik Teknolojilerinin Metodolojik Esasları
Uzamsal transkriptomik yöntemleri, moleküler yakalama ve okuma stratejilerine bağlı olarak dizileme tabanlı (sequencing-based) ve görüntüleme tabanlı (imaging-based) yaklaşımlar olmak üzere iki grupta sınıflandırılmaktadır (Şekil 2)2,9.
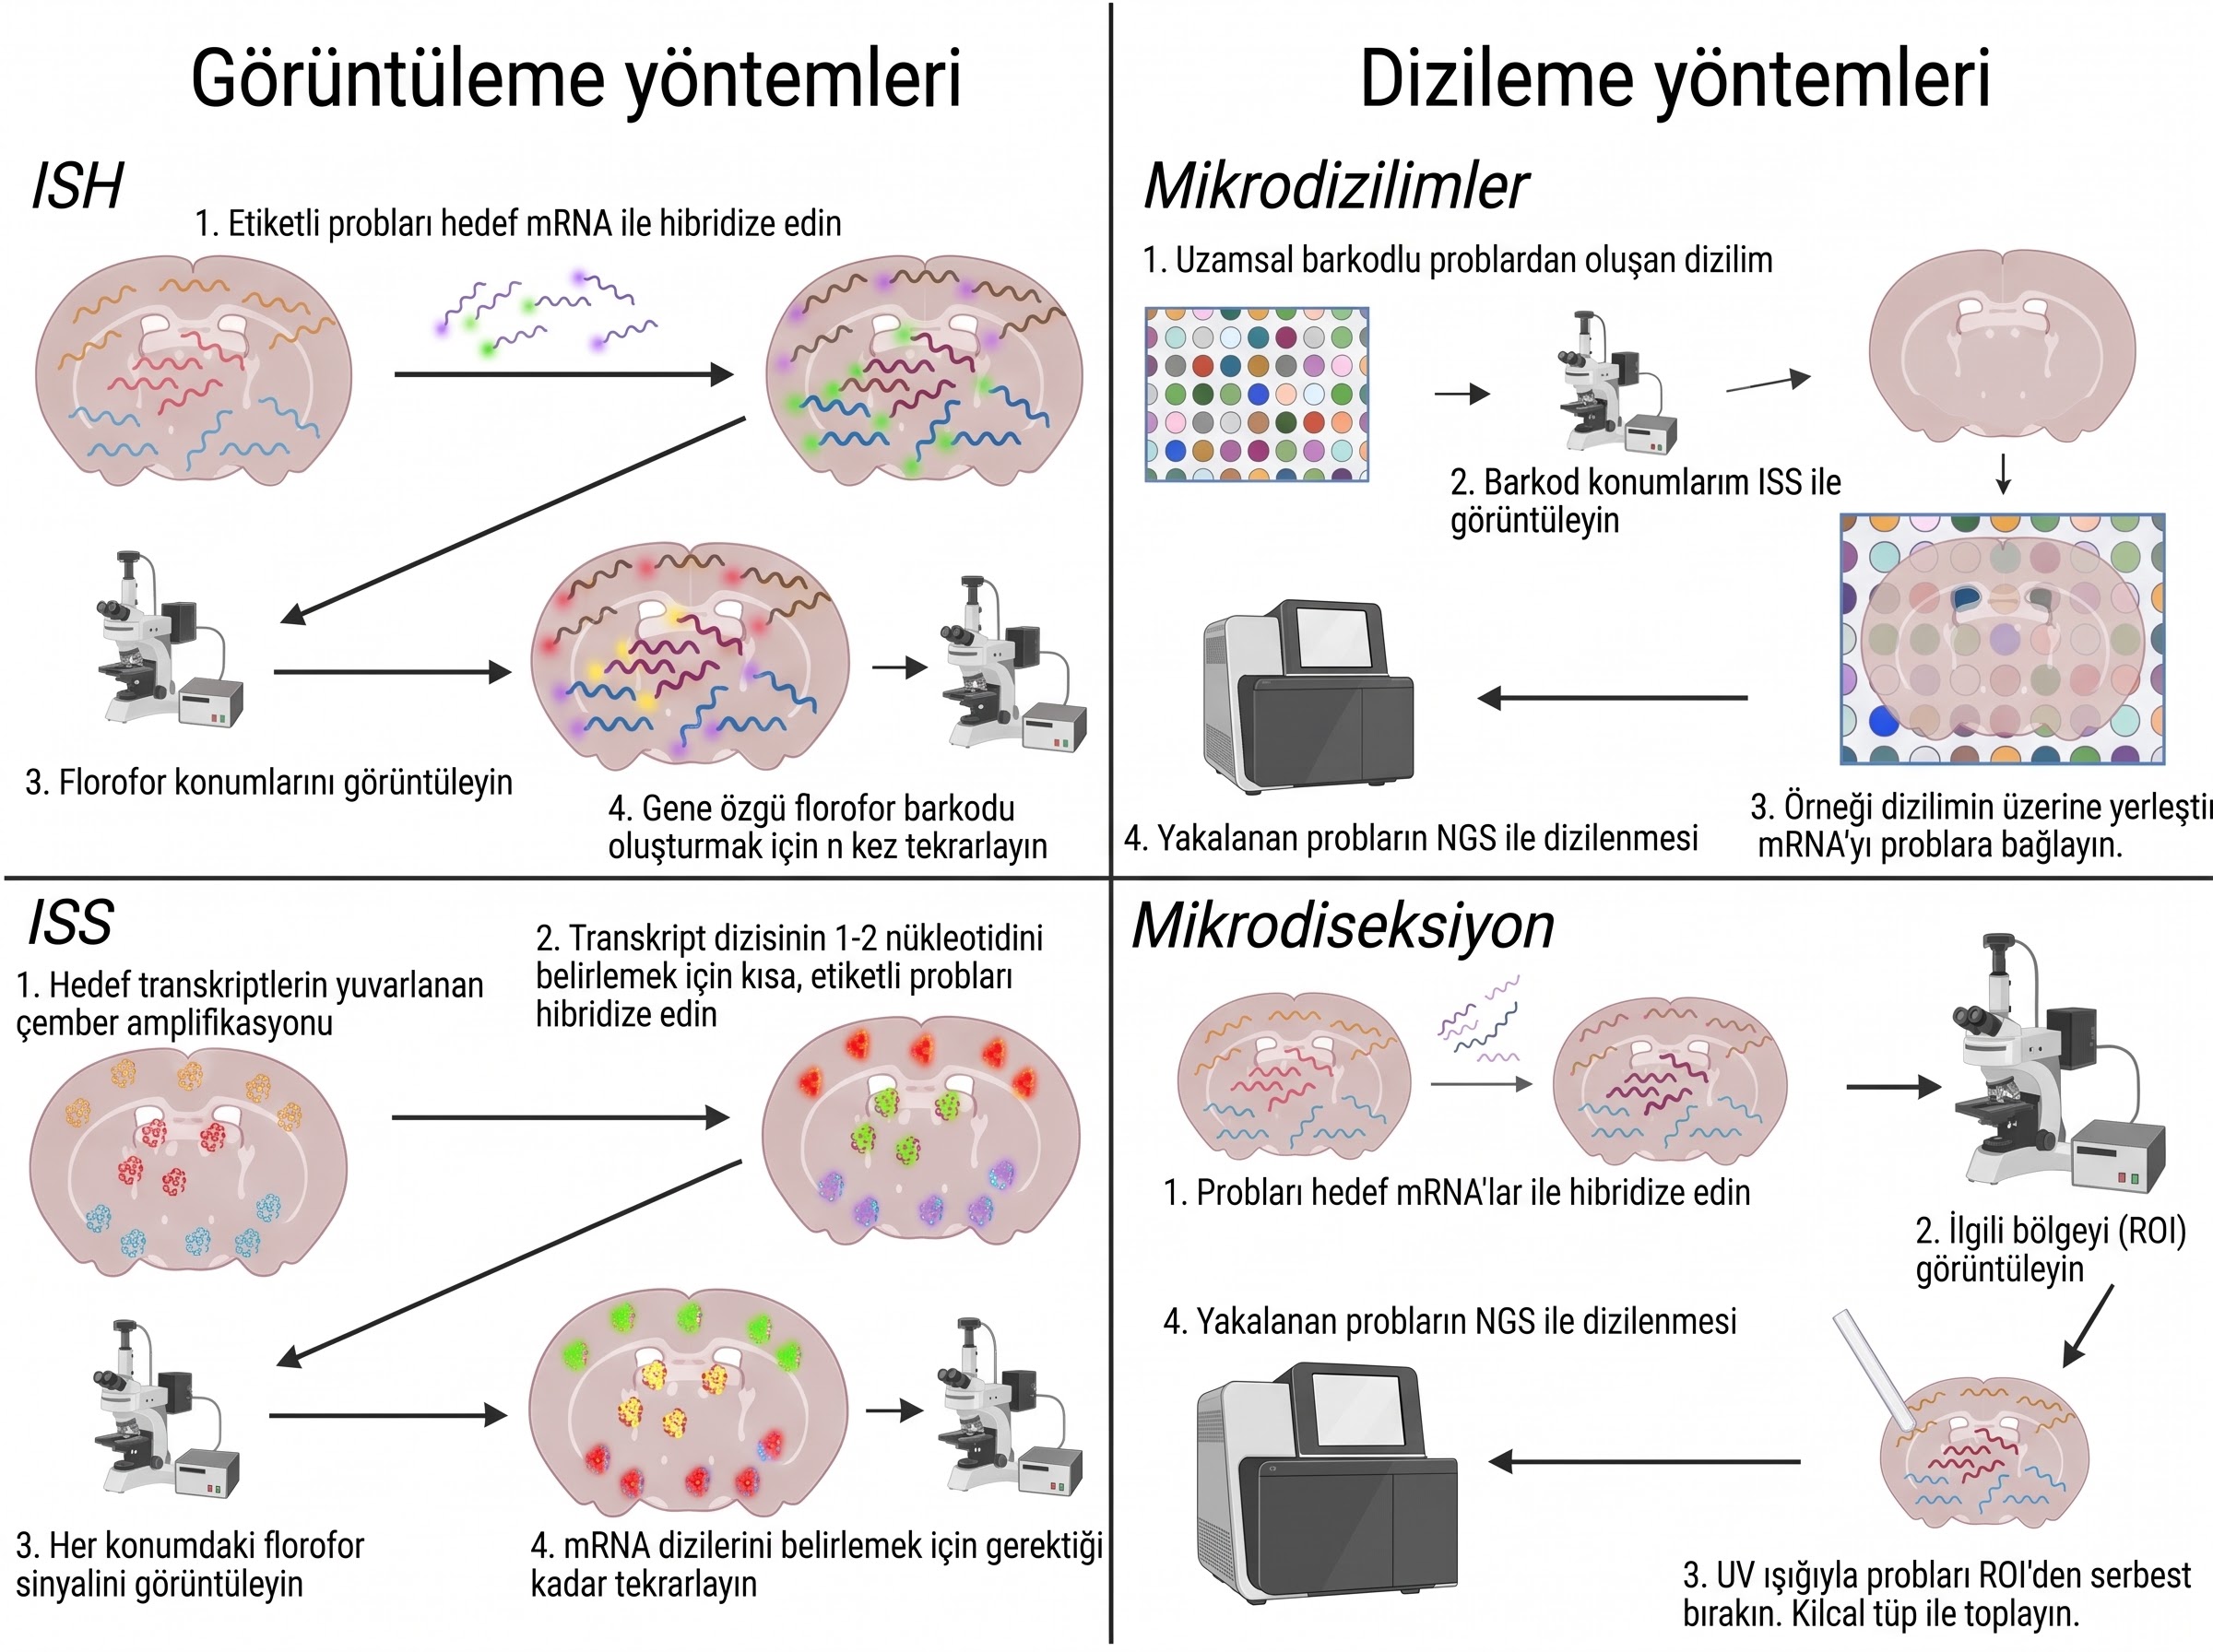
Şekil 2. Görüntüleme ve dizileme tabanlı uzamsal transkriptomik metodolojilerinin temel iş akışları. Uzamsal transkriptomik teknolojilerinin moleküler yakalama ve okuma prensipleri dört ana kategoride şematize edilmiştir. Görüntüleme yöntemleri (Imaging methods): In situ hibridizasyon (ISH) yaklaşımında, hedef mRNA transkriptlerine florofor etiketli problar hibridize edilmekte ve ardışık döngülerle gene özgü floresan barkodlar kaydedilmektedir. In situ dizileme (ISS) yaklaşımında, hedef transkriptler yuvarlanan çember amplifikasyonu (RCA) ile çoğaltmakta kısa sorgu problarının ardışık bağlanması ve floresan sinyallerin görüntülenmesiyle nükleotit dizileri doğrudan doku üzerinde belirlenmektedir. Dizileme yöntemleri (Sequencing methods): Mikrodizilim (Arrays) yaklaşımında, doku kesiti uzamsal barkodlu problar içeren katı yüzeye aktarılmakta, mRNA’lar yüzey problarına bağlandıktan sonra yeni nesil dizileme (NGS) kütüphaneleri hazırlanmaktadır. Mikrodiseksiyon (Microdissection) yaklaşımında ise doku kesiti üzerindeki hedef mikrobölge (ROI) optik olarak belirlenmekte; UV ışığı veya lazer aracılığıyla serbest bırakılan problar kılcal tüplerle toplanarak NGS ile dizilenmektedir. ISH: In situ hybridization, ISS: In situ sequencing, mRNA: Messenger RNA, NGS: Next-generation sequencing, RCA: Rolling circle amplification, ROI: Region of interest, UV: Ultraviolet3.
3.1 Dizileme Tabanlı Yöntemler ve Katı Faz Barkodlama
Dizileme tabanlı uzamsal transkriptomik teknolojileri, tek hücre RNA dizileme platformlarında olgunlaşan oligonükleotit barkodlama kimyasının doku mimarisini ve koordinatlarını koruyacak biçimde katı bir substrat yüzeyine aktarılması ilkesine dayanmaktadır2,6,9. Bu sistemlerin temel mimarisini; cam lam, polistiren mikroboncuk veya fotolitografik silikon çipler üzerine kovalent bağlarla sabitlenmiş oligonükleotit dizilimleri oluşturmaktadır2,6,9. Söz konusu diziler; konumu kodlayan uzamsal barkodlar, aynı özgün molekülden kaynaklanan çoğaltılmış okumaların ayırt edilmesine ve molekül sayımlarının iyileştirilmesine yardımcı olan benzersiz moleküler tanımlayıcılar (Unique Molecular Identifiers—UMI) ve poliadenillenmiş mRNA moleküllerini yakalayan poli(T) problarını içerebilir; UMI kullanımı PCR kaynaklı tüm yanlılıkları bütünüyle ortadan kaldırmaz6,9.
Doku kesitinin lam üzerine yerleştirilmesini takiben, hücre içi transkriptlerin yüzey problarına erişebilmesi amacıyla doku tipine göre optimize edilmiş kimyasal ya da enzimatik geçirgenleştirme adımı uygulanmaktadır6,10. Bu aşamada hücre zarı geçirgenleştirilerek serbest kalan mRNA moleküllerinin dikey doğrultuda katı faza difüzyonu sağlanmakta ve yüzeydeki tamamlayıcı problarla hibritleşmesi gerçekleştirilmektedir6,10. Katı yüzey üzerinde yürütülen in situ ters transkripsiyon reaksiyonuyla dokunun iki boyutlu koordinat bilgisi sentezlenen tamamlayıcı DNA (cDNA) kütüphanelerine kalıcı olarak entegre edilmektedir6,10. Elde edilen barkodlu kütüphaneler yüzeyden enzimatik veya kimyasal yöntemlerle geri kazanılarak yeni nesil dizileme (NGS) platformlarında analiz edilmekte; transkriptomik veriler dokunun histolojik koordinatlarıyla eşleştirilerek Şekil 3’te gösterildiği gibi tarafsız bir yaklaşımla haritalanmaktadır6,10.
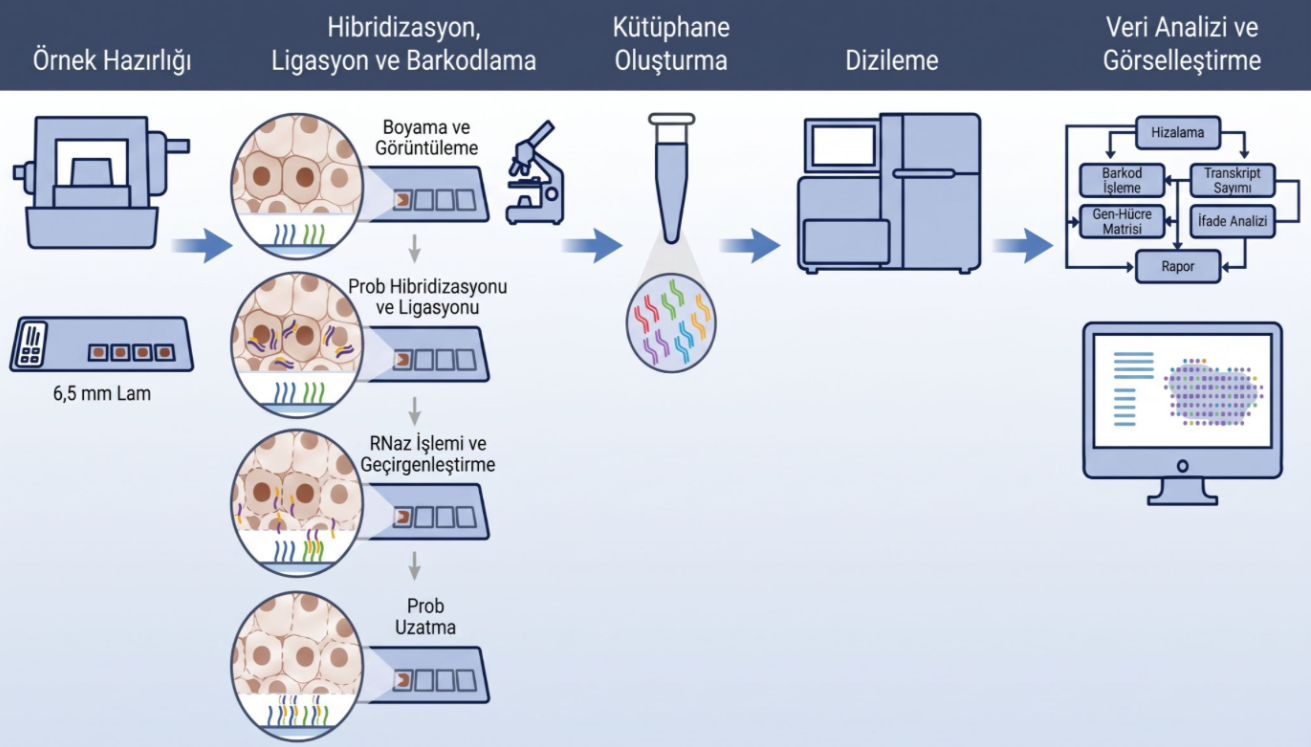
Şekil 3. 10x Genomics Visium platformunun formalinle fikse edilmiş parafine gömülü (FFPE) dokular için deneysel iş akışı. Katı faz mikrodizilim tabanlı 10x Genomics Visium sisteminin laboratuvar ve hesaplamalı basamakları şematize edilmiştir. Mikrotom ile 6,5 mm yakalama alanlarına yerleştirilen doku kesitleri boyanmakta ve mikroskop altında morfolojik olarak görüntülenmektedir. Hedef mRNA dizilerine yönelik çift probların hibridizasyonu ve ligasyonunun ardından, RNaz muamelesi ile mRNA kalıbı uzaklaştırılmakta ve doku geçirgenleştirilerek serbest kalan ligasyon ürünleri lam yüzeyindeki uzamsal barkodlu problar tarafından yakalanmaktadır. Lam yüzeyindeki uzamsal barkodlara uzatılan problar toplanarak yeni nesil dizileme (NGS) kütüphaneleri oluşturulmaktadır. Elde edilen dizileme verileri hizalama, barkod ayrıştırma ve gen ifade matrisi analizi adımlarından geçirilerek histolojik doku koordinatları üzerinde görselleştirilmektedir. FFPE: Formalin-fixed paraffin-embedded, mRNA: Messenger RNA, NGS: Next-generation sequencing, RNase: Ribonuclease, Slide: 6,5 mm yakalama alanlı Visium lamı2,10.
Bu teknolojilerin gelişim sürecindeki temel metodolojik mücadele, doku içi moleküler difüzyonu en aza indirirken uzamsal çözünürlüğü yüz mikrometre ölçeğindeki çok hücreli alanlardan subselüler nanometrik sınırlara taşıyabilmek olmuştur. Katı substratın geometrik tasarımına, barkod yoğunluğuna ve kullanılan taşıyıcı materyalin cinsine bağlı olarak dizileme tabanlı platformlar aşağıda sınıflandırılan farklı alt yaklaşımlar üzerinden evrilmiştir2.
3.1.1 Mikroarray Tabanlı Katı Faz Noktacık Sistemleri (ST ve Visium)
Katı faz üzerinde uzamsal barkodlama konsepti, ilk olarak cam lam üzerine mikrometre ölçeğinde basılmış barkodlu oligonükleotit dizileriyle hayata geçirilmiştir6. Klasik 10x Genomics Visium sürümünde yakalama alanı yaklaşık 6,5 × 6,5 mm boyutundadır ve her alanda yaklaşık 5.000 barkodlu noktacık bulunur; bu ölçüler platform sürümüne göre değişebileceğinden sürüm belirtilerek raporlanmalıdır48.Klasik Visium spotları yaklaşık 55 µm çapındadır ve merkezden merkeze yaklaşık 100 µm aralıkla yerleşir3,9,48.
Doku kesitinin lam üzerine yerleştirilip geçirgenleştirilmesinin ardından salınan mRNA transkriptleri yüzeydeki poli(T) dizilerine bağlanmakta, in situ ters transkripsiyon reaksiyonuyla uzamsal barkod cDNA kütüphanesine entegre edilmektedir6,10. Visium’un taze dondurulmuş doku iş akışı poli(A) kuyruklarını yakalayan poli(dT) problarına dayanırken, FFPE iş akışında RNA-templated ligation yaklaşımıyla hedef RNA dizilerine bağlanan prob çiftleri kullanılır; bu iki iş akışının kimyası aynıymış gibi sunulmamalıdır2,10. Spot düzeyindeki karışımların çözümlenmesinde hücre tipi dekonvolüsyonu yöntemleri kullanılabilir11,29.
3.1.2 Rastgele Birikimli Mikroboncuk Dizilimleri: Slide-seq ve Curio Seeker
Noktacık çapını hücresel boyut ölçeğine yaklaştırmak amacıyla geliştirilen Slide-seq yaklaşımında, mikroarray baskılı katı yüzeyler yerine ‘puck’ adı verilen cam taşıyıcılar üzerine rastgele saçılmış 10 µm çapındaki barkodlu polistiren mikro boncuklardan (monolayer beads) oluşan tek katmanlı bir tabaka kullanılmaktadır12. Her bir mikroboncuk, kendine özgün bir uzamsal DNA barkodu ve Benzersiz Moleküler Tanımlayıcı (UMI) dizisi taşımaktadır12. Mikroboncukların yüzeydeki iki boyutlu koordinatları, dizileme öncesinde katı faz üzerinde gerçekleştirilen ligasyon tabanlı dizileme (Sequencing by Oligonucleotide Ligation and Detection – SOLiD) yöntemiyle optik olarak haritalandırılmaktadır12. Dokunun parçalanmasıyla serbest kalan poliadenillenmiş mRNA molekülleri, bu boncuklar üzerindeki oligonükleotid dizileri tarafından yakalanır ve ters transkripsiyon reaksiyonuyla cDNA’ya dönüştürülmektedir12.
İlk nesil Slide-seq yönteminde düşük transkript yakalama verimliliği bildirilirken, kütüphane hazırlama basamaklarının optimize edildiği Slide-seqV2 protokolünde mRNA yakalama duyarlılığı yaklaşık on kat artırılmıştır13. Slide-seqV2, yaklaşık 10 µm uzamsal çözünürlük sayesinde tek hücre ölçeğine yakın seviyede transkriptomik profilleme sunabilmektedir13. Ancak yöntemin en kritik teknik zorluklarından biri, elde edilen mikromorfometrik görüntülerin lam üzerindeki koordinatlarla tam örtüşebilmesi için gelişmiş ve hassas hizalama protokollerine gereksinim duymasıdır2,13.
Slide-seq teknolojisi, laboratuvar içi optimizasyon süreçlerinin zorluğu, mikro morfometrik hizalama gereksinimleri ve “puck” üretimindeki standardizasyon eksiklikleri nedeniyle ilk aşamada yaygınlaşmakta güçlük çekmiştir. Bu sınırlılıkları aşmak adına teknoloji, Curio Bioscience firması tarafından Curio Seeker adıyla ticarileştirilmiştir2.
3.1.3 Desenli DNA Nanoküre Matrisleri ve Subselüler Çözünürlük: Stereo-seq ve Seq-Scope
Subselüler boyutta tüm transkriptom yakalamasını sağlamak amacıyla fotolitografi ve desenli çip (patterned array) teknolojilerinden yararlanan yeni nesil dizileme platformları geliştirilmiştir2,14. Stereo-seq platformunda desenli bir çip üzerindeki DNA nanoküreleri (DNA nanoballs—DNB) uzamsal olarak indekslenmiş yakalama bölgeleri sağlar; çip geometrisi ve kullanılan analiz binleri çözünürlüğü etkilediğinden tek bir merkez aralığı tüm uygulamalar için evrensel bir etkin çözünürlük olarak sunulmamalıdır2,14. Nanokürelerin koordinatları çip üzerinde dizilendikten sonra doku kesiti yüzeye aktarılmakta ve yüksek yoğunluklu transkript yakalaması gerçekleştirilmektedir14. DNB diziliminin yüksek yoğunluğu, geniş doku alanlarında ayrıntılı uzamsal profillemeyi destekler; bununla birlikte hücresel veya hücre içi ayrıntıların elde edilmesi yalnızca fiziksel barkod yoğunluğuna değil, doku hazırlama, geçirgenleştirme, transkript yakalama ve analizde kullanılan bin boyutuna da bağlıdır2,14. Doku geçirgenleştirilmesini takiben serbest kalan mRNA molekülleri, bu nanoküreler üzerindeki özel yakalama probları ile hibridize edilerek uzamsal koordinat bilgisiyle birlikte sentezlenen cDNA kütüphanelerine dönüştürülmektedir14. Yapılan işlemler sırası ile Şekil 4’te gösterilmiştir.
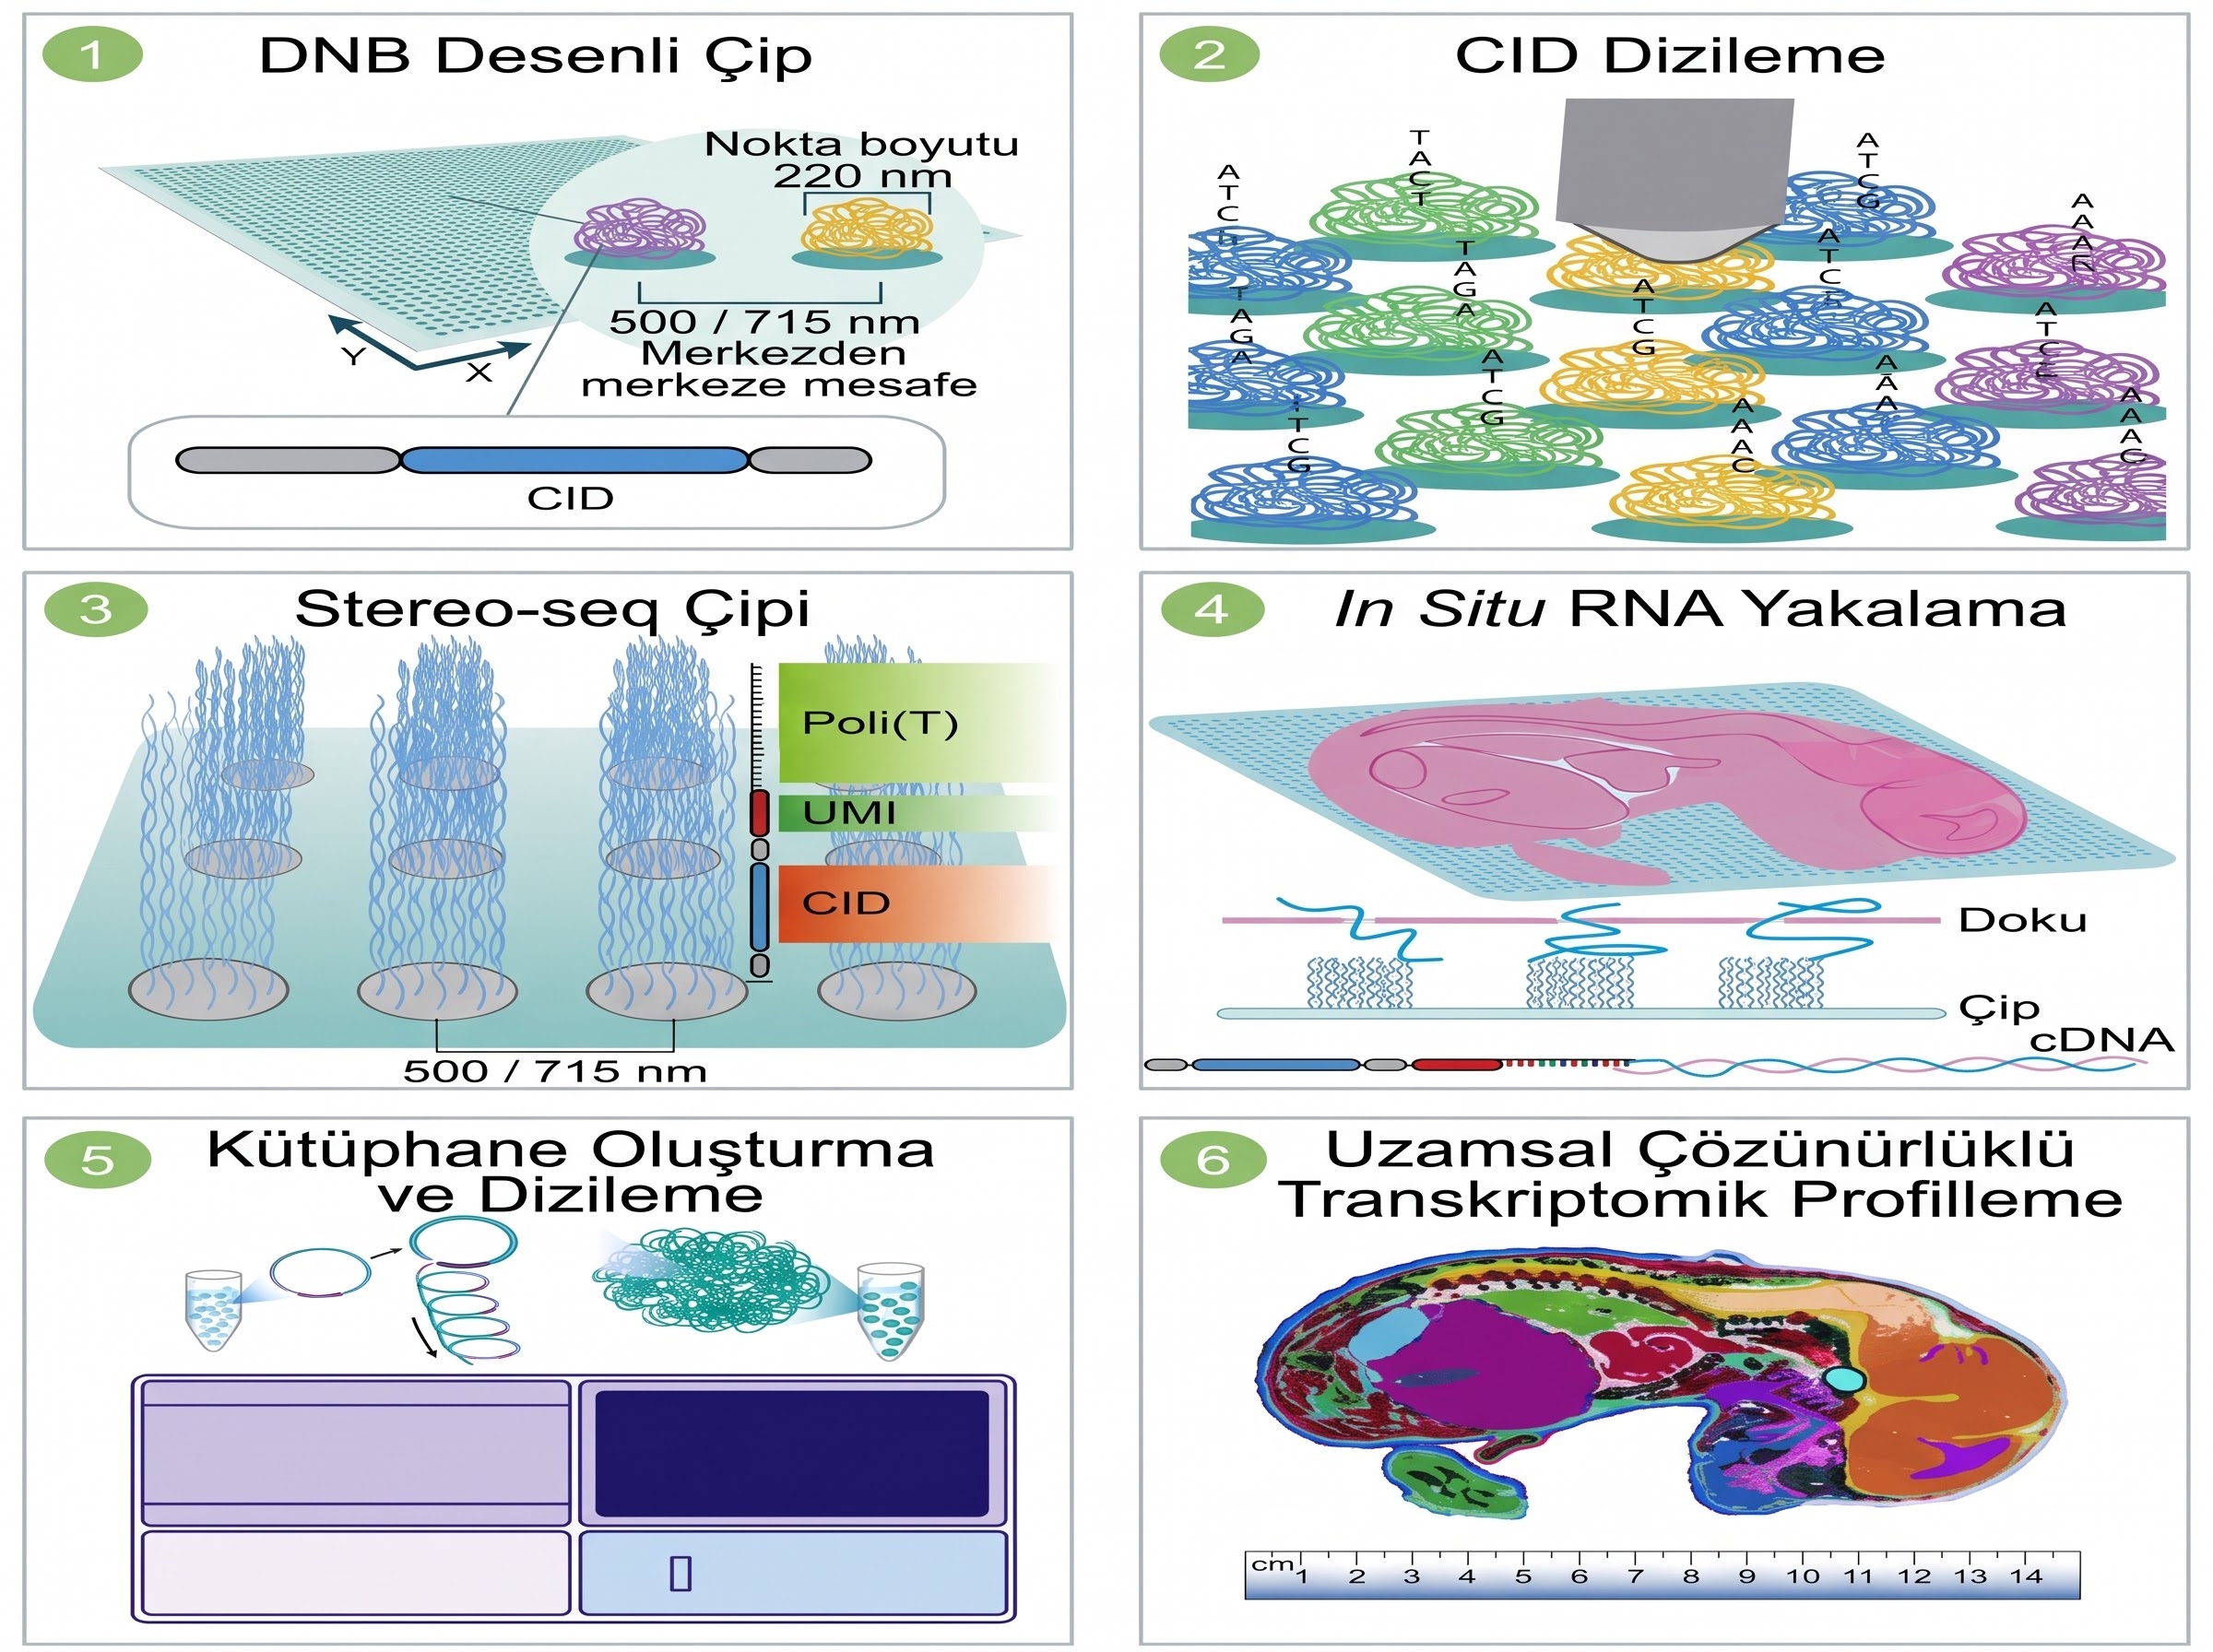
Şekil 4. Stereo-seq platformunda desenli çip ve DNA nanoküreleri (DNB) aracılığıyla uzamsal transkript yakalama prensibi. Çip üzerindeki uzamsal indeksli DNB bölgelerinin koordinatlandırılması ve doku kesitinden transkript yakalanması şematik olarak gösterilmiştir. Etkin çözünürlük, çip tasarımı ve analizde kullanılan bin boyutuna bağlıdır . cDNA: Complementary DNA, CID: Coordinate Identifier, DNB: DNA Nanoball, MID: Molecular Identifier, UMI: Unique Molecular Identifier14 .
Benzer biçimde Illumina dizileme akış hücrelerinin optik kümeleme mimarisinden faydalanan Seq-Scope protokolü, katı yüzeydeki klonal DNA kümelerini 0,5–1 µm çözünürlükte uzamsal barkod merkezleri olarak kullanmaktadır15. İlk aşamada akış hücresi üzerinde gerçekleştirilen kümeleme dizilemesi ile rastgele oluşturulmuş dizilerin kesin koordinatları belirlenmekte, ardından bu yüzeye aktarılan doku kesitlerinden salınan transkriptler doğrudan bu uzamsal kümeler tarafından yakalanmaktadır15. Bu subselüler platformlar, tek bir hücrenin sitoplazması ile çekirdeği arasındaki transkript dağılımını ve organel düzeyindeki RNA lokalizasyonlarını ayırt edebilecek düzeyde yüksek bir mekânsal hassasiyet sağlamaktadır15. Ancak üretilen çok yüksek hacimli ve yoğun verilerin tekil hücre sınırlarına göre bölünmesi aşamasında, yalnızca hücresel boya veya DAPI (4′,6-diamidino-2-fenilindol)/Eosin görüntülemesine dayanmak yetersiz kalabilmektedir2,15. Bu durum, derin öğrenme tabanlı hücre bölünme algoritmaları ve transkript yoğunluk haritalarını birleştiren ileri seviye biyoinformatik modellemeleri zorunlu kılmaktadır2,15.
3.1.4 Mikroakışkan Tabanlı İki Yönlü Çapraz Barkodlama (DBiT-seq)
Diğer dizileme tabanlı yöntemlerden farklı olarak uzamsal omik dizileme için dokuda deterministik barkodlama (Deterministic Barcoding in Tissue for spatial omics sequencing – DBiT-seq), dokudan mRNA salınımı yerine reaktiflerin doku üzerine doğrudan mikroakışkan kanallarla yönlendirilmesi ilkesine dayanmaktadır16. Bu yöntemde, doku kesiti üzerine önce birbirine paralel 50 mikrokanal içeren bir polidimetilsiloksan (PDMS) çip yerleştirilmekte ve birinci uzamsal barkod (Barkod A) kanallardan enjekte edilerek in situ ters transkripsiyon gerçekleştirilmektedir16.
İkinci aşamada ilk çip kaldırılmakta ve birinci kanallara 90 derece dik açıyla yerleştirilen ikinci bir PDMS çip aracılığıyla ikinci uzamsal barkod seti (Barkod B) uygulanmaktadır16. Bu iki barkodun kesişim noktalarında enzimatik ligasyonla birleştirilmesi sonucunda, doku yüzeyinde her bir kesişim pikseline kanal genişliğine bağlı olarak 10 µm, 20 µm veya 50 µm özgü benzersiz iki boyutlu bir koordinat matrisi (A×B) oluşturulmaktadır16. DBiT-seq platformu, protein antikor kokteylleriyle eşzamanlı uygulanabilmesi sayesinde aynı doku kesiti üzerinden uzamsal transkriptomik ve uzamsal proteomik verilerinin birlikte elde edilmesine olanak sağlamaktadır16.
3.2 Görüntüleme Tabanlı Yöntemler: Floresan In Situ Hibridizasyon ve In Situ Dizileme
Görüntüleme tabanlı uzamsal transkriptomik platformları, floresan etiketli tamamlayıcı problar aracılığıyla hedef mRNA transkriptlerinin doku üzerinde in situ hibridizasyonuna ve elde edilen sinyallerin yüksek çözünürlüklü mikroskop ile nitelendirilmesine dayanmaktadır9,17. Temelleri 1960’ların sonlarında nükleik asitlerin tamamlayıcı problarla işaretlenmesine dayanan in situ hibridizasyon (ISH) yaklaşımları, ilk olarak Drosophila embriyolarında doku ve organizma düzeyinde uygulanmış ancak uzun süre kalitatif düzeyde kalmıştır9. Tek molekül floresan in situ hibridizasyonun (smFISH) geliştirilmesiyle her transkript mikroskop altında tekil bir floresan difraksiyon noktası olarak çözümlenebilir hale gelmiş ve kantitatif ölçüm olanağı sağlanmıştır18. Güncel görüntüleme temelli uzamsal transkriptomik yöntemleri temel olarak ISH/FISH tabanlı ve in situ dizileme (ISS) tabanlı platformlar olmak üzere iki ana kategori altında incelenmektedir9,19.
3.2.1 Floresan In Situ Hibridizasyon (FISH) Temelli Teknolojiler ve Hata Düzeltme Stratejileri
Tek molekül düzeyinde transkriptom profillemesi sağlayan seqFISH, seqFISH+ ve MERFISH gibi görüntüleme tabanlı uzamsal yöntemler, smFISH protokolünü ardışık çoklu hibridizasyon turlarıyla birleştiren temel platformlardır17,20,21. Binlerce bağımsız geni farklı floroforlarla aynı anda eşleştirmenin optik kırınım sınırlarına takılması, seqFISH platformunda zamansal florofor barkodlama stratejisinin doğmasını sağlamıştır20. Bu yaklaşımda hedef mRNA bölgeleri her turda farklı bir florofor ile hibridize edilmekte ve sinyalin zamansal dizilimi ilgili transkript türünü doğrudan tanımlamaktadır20. Ne var ki transkript yoğunluğu yüksek örneklerde sinyallerin üst üste binmesini ifade eden optik kalabalıklaşma (optical crowding), yöntemin çözünürlük limitini zorlayan ve tespit kapasitesini düşüren en belirgin teknik kısıt olarak kalmıştır (Şekil 5)20,21.
Optik kalabalıklaşma engelini aşmak üzere kurgulanan seqFISH+, birincil hedefleme problarını ikincil floresan probların bağlanabileceği çoklu bölgeler barındıracak biçimde yeniden tasarlamıştır21. Sistem, 60 sözde renk (pseudocolor) ve 20 ayrı hibridizasyon turundan faydalanarak her görüntüleme penceresinde transkript havuzunun yalnızca küçük bir fraksiyonunun ışıma yapmasını sağlar; bu strateji tek bir hücrede 10.000’e yakın genin çözümlenmesini mümkün kılarak yöntemin gen kapsama alanını dramatik ölçüde genişletmiştir21. Buna karşın, protokolün uygulama süresini uzatmakta, doku bütünlüğünün korunmasını zorlaştırmakta ve yüksek reaktif tüketimine yol açmaktadır9,21.
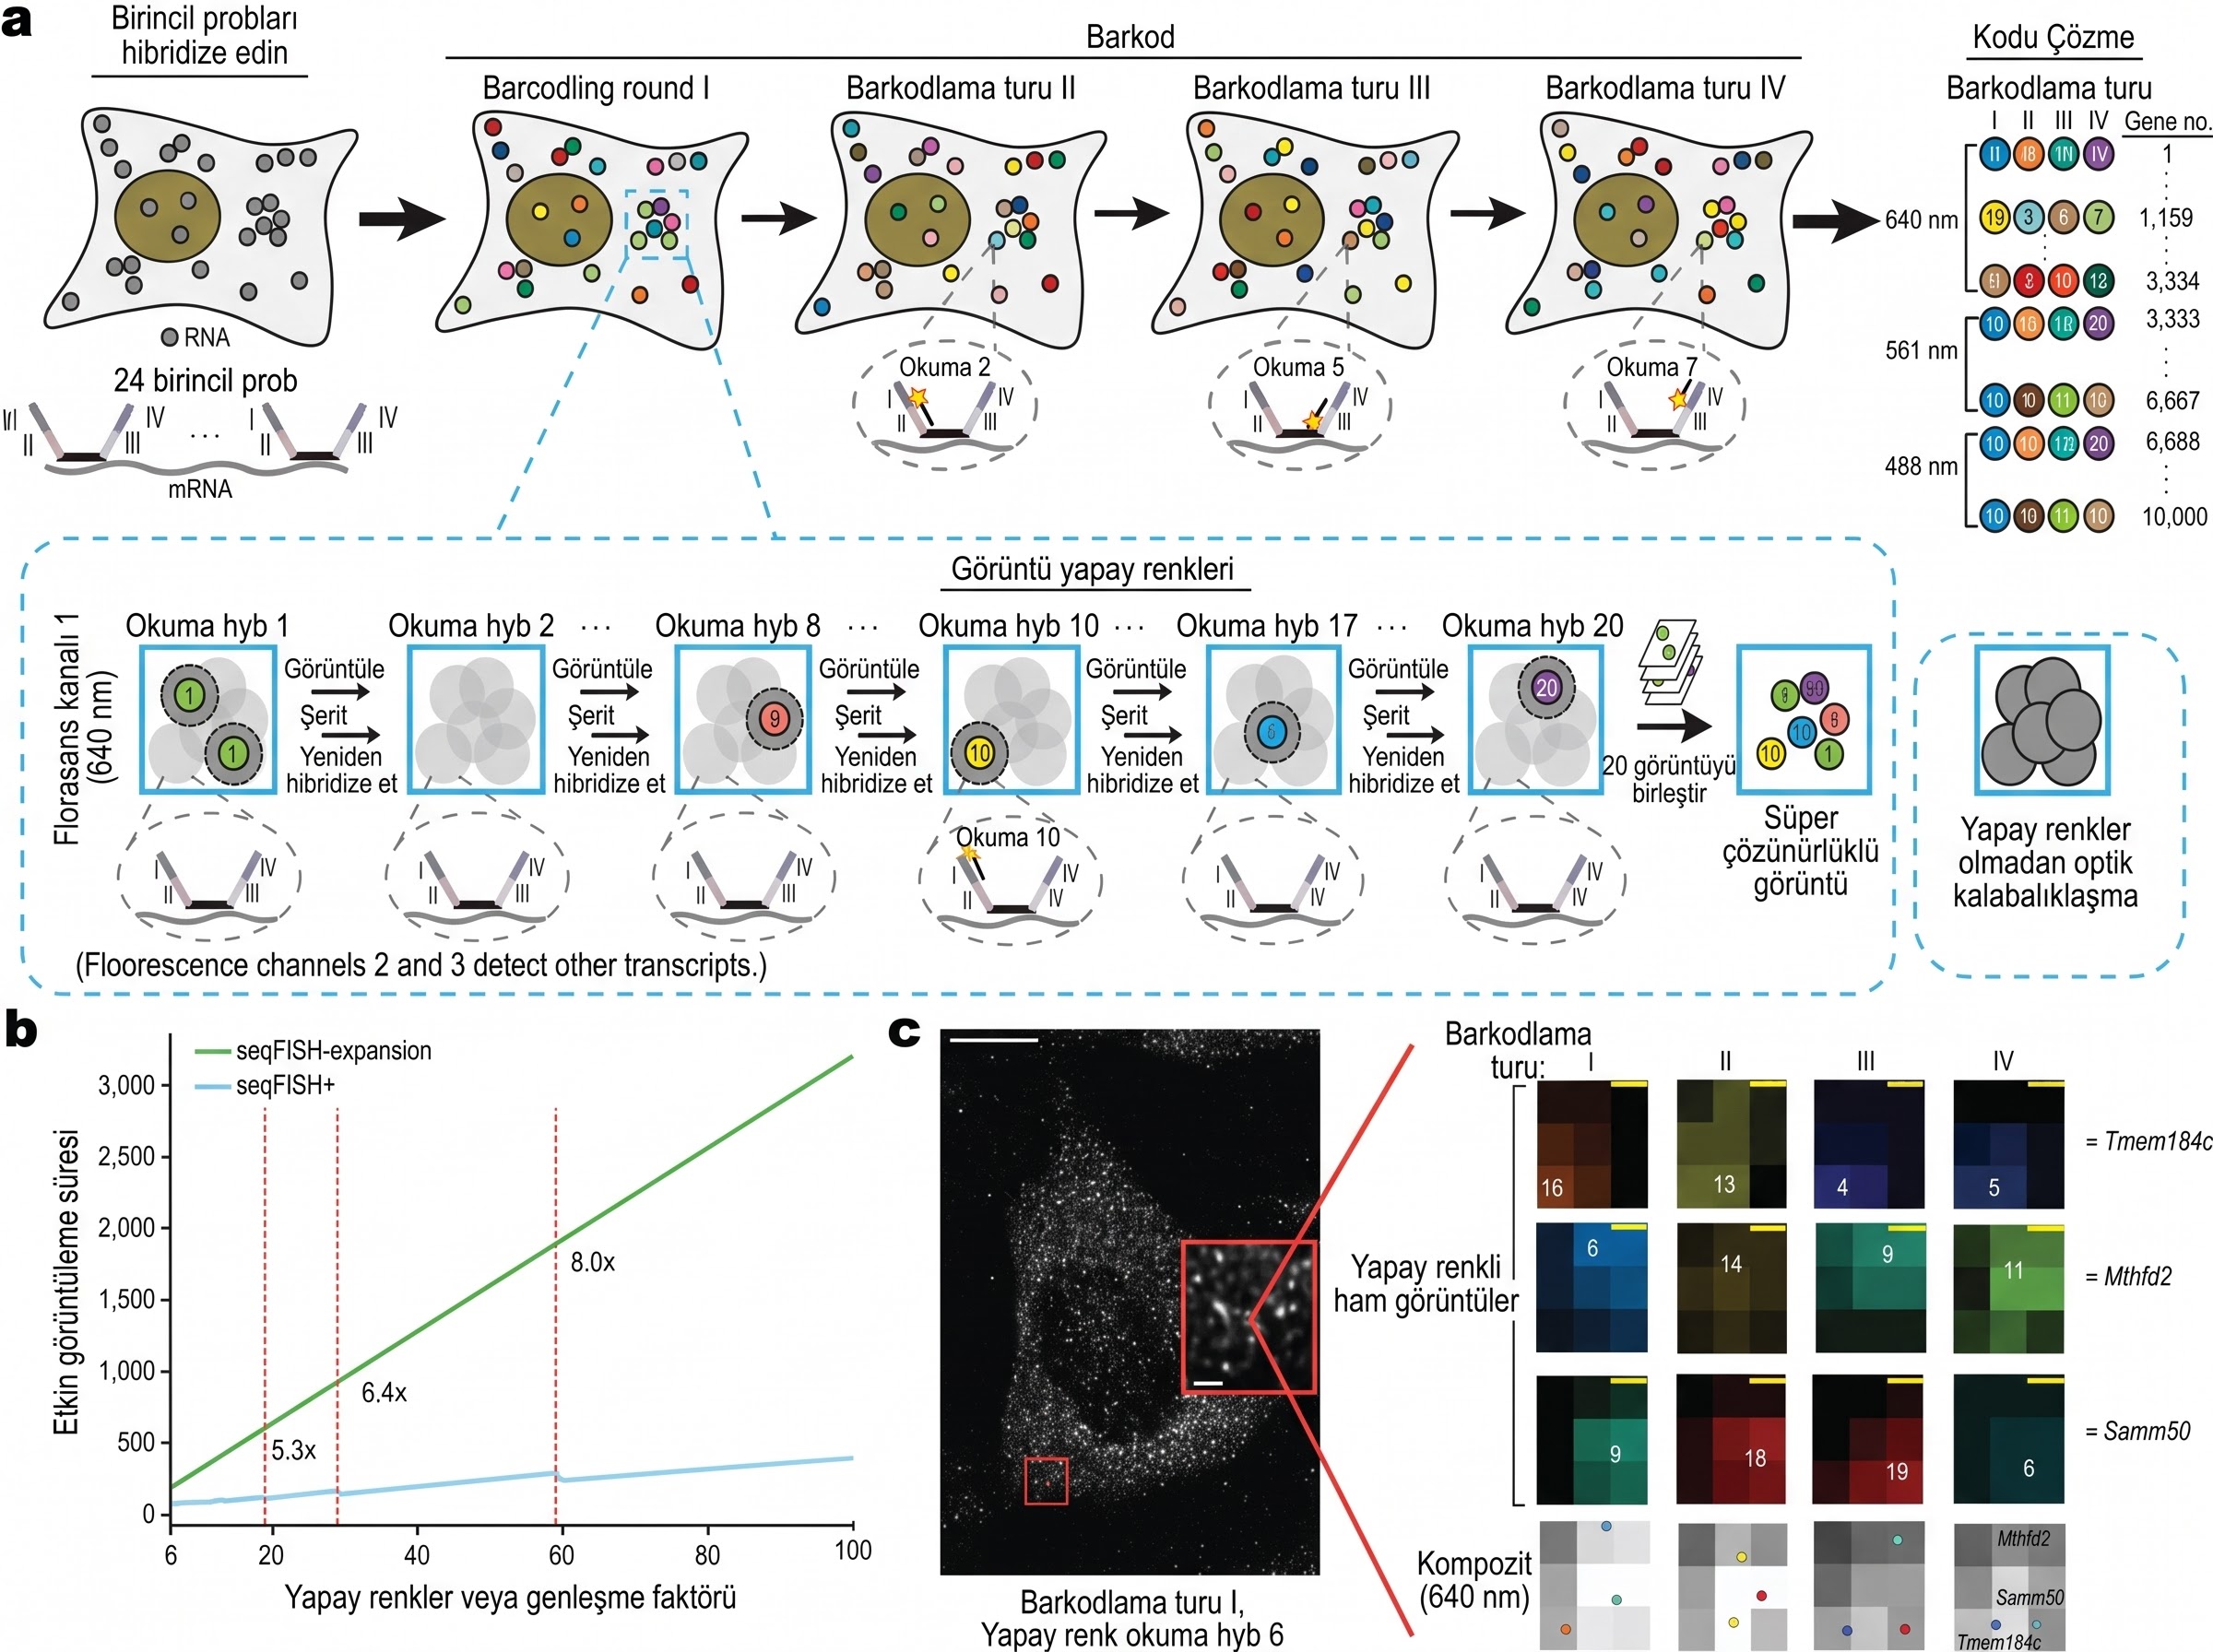
Şekil 5. seqFISH+ yönteminde sözde renk kodlaması ile optik kalabalıklaşmanın engellenmesi. Birincil hedefleme problarının ikincil floresan problarla ardışık 20 tur ve 60 sözde renk kombinasyonu üzerinden eşleşmesi, transkriptlerin seyreltik alt gruplar halinde ışıması sağlanarak subselüler çözünürlükte 10.000 genin haritalanma mekanizması şematize edilmiştir. mRNA: Messenger RNA, seqFISH: Sequential fluorescence in situ hybridization21.
Çoğullanmış hataya dayanıklı floresan in situ hibritleme (MERFISH) yaklaşımında ise ardışık hibridizasyon turları ikili kodlama matrisleri üzerinden tasarlanmaktadır17. Döngü sayısı arttıkça optik okuma hatalarının kümülatif olarak katlanması riskine karşı, Şekil 6’da gösterildiği gibi sisteme Hamming mesafesine dayalı hata tespit ve düzeltme algoritmaları entegre edilmiştir17. Bu matematiksel denetim, tekil sinyal kayıplarında veya hatalı floresan ışımalarında da sistemin beklenen kod desenini yeniden kurmasıanı sağlayarak yanlış pozitif oranını asgari düzeye indirir19. Yöntemin temel dezavantajı ise kullanılan katı hata düzeltme matrislerinin, teorik barkod kapasitesini sınırlandırarak seqFISH+ gibi yaklaşımlara kıyasla hedeflenebilecek gen çeşitliliğini sınırlandırmasıdır9,17.
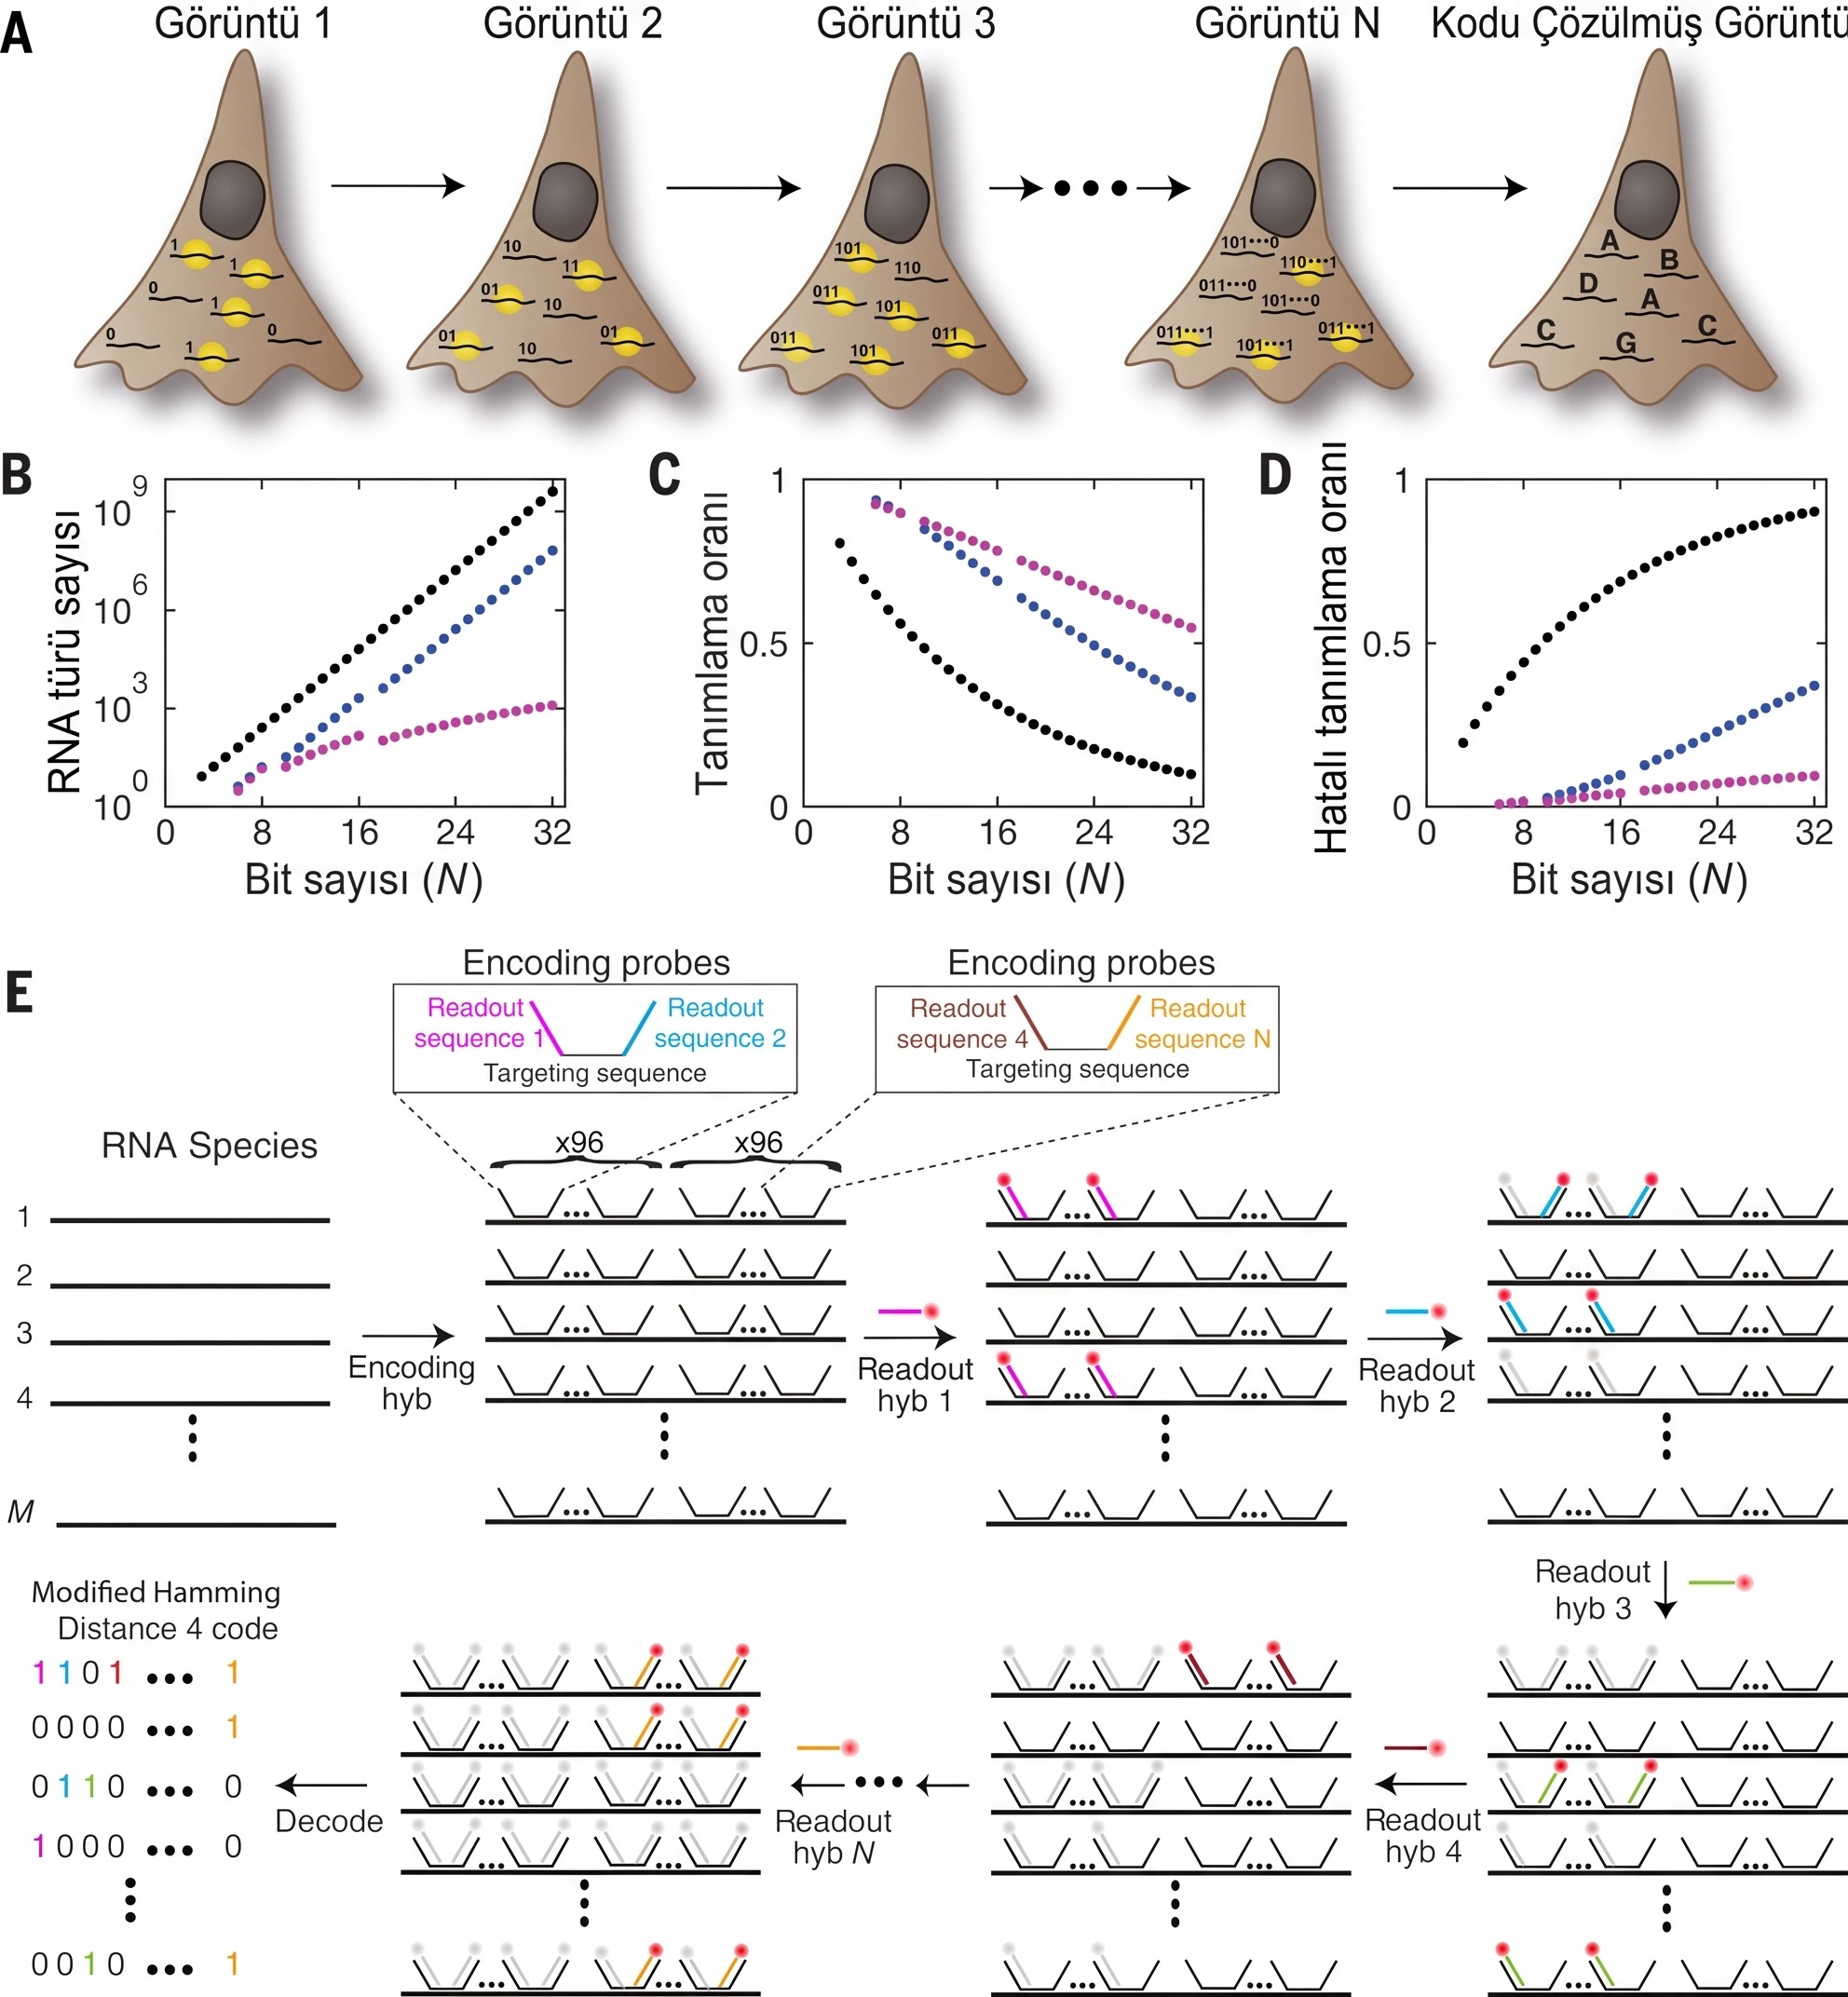
Şekil 6. MERFISH teknolojisinde hata toleranslı ikili kodlama ve ardışık hibridizasyon mekanizması. Hedef transkriptlere bağlanan kodlayıcı probların ikili matris sistemi (Hamming mesafesi) ile tanımlanması ve ardışık floresan hibridizasyon döngüleriyle optik okuma hatalarının matematiksel olarak düzeltme süreci gösterilmiştir. MERFISH: Multiplexed error-robust fluorescence in situ hybridization, smFISH: Single-molecule fluorescence in situ hybridization17.
Geleneksel FISH protokollerinde karşılaşılan dar doku alanı ve mikroskop altında saatler süren tarama kısıtlarını gidermek amacıyla geliştirilen EEL FISH (enhanced electric FISH), doku içindeki mRNA moleküllerini lam yüzeyine elektroforetik kuvvetle transfer etmektedir22. Bu transfer z-ekseni derinliğini ortadan kaldırarak sinyal şiddetini maksimize eder, optik saçılmayı engeller ve geniş doku alanlarının çok daha hızlı taranmasına zemin hazırlamaktadır22. Yöntem hız ve alan avantajı sunsa da elektroforez aşamasında mRNA moleküllerinin yanal (lateral) difüzyona uğrama riski, hücre içi alt-bölgesel lokalizasyon çözünürlüğünde kısmi kayıplara neden olabilmektedir22.
Kalın dokularda çoklu hedeflerin uzamsal olarak incelenmesini amaçlayan EASI-FISH, iteratif FISH yaklaşımıyla kalın doku kesitlerinde moleküler organizasyonu çözümlemeye yönelik geliştirilmiştir23,24. Bu teknikler, 300 µm’ye varan kalın doku bloklarında hücrelerin doğal mikroçevrelerini ve doku mimarisini bozmadan üç boyutlu transkript haritalaması çıkarma kabiliyeti kazandırmaktadır23. Ancak doku genişletme kimyasının karmaşıklığı, mikroskop odaklama mekanizmalarına binen hesaplama yükü ve kalın kesitlerde ışığın doku içi saçılımından kaynaklanan sinyal-gürültü oran düşüşleri, bu 3B yöntemlerin pratik optimizasyonunu oldukça zahmetli kılmaktadır23,24.
3.2.2 In Situ Dizileme (ISS) Yaklaşımları ve Sinyal Amplifikasyonu
In situ dizileme yöntemleri, doğrudan gen spesifik floresan probların hibridizasyonunu izlemek yerine doku içinde çoğaltılmış cDNA moleküllerinin nükleotit dizilimlerini mikroskopi altında ardışık olarak okumaktadır19. Bu yöntemde hedef mRNA dizileri kilit (padlock) probları ile daireselleşmekte ve yuvarlanan çember amplifikasyonu (Rolling Circle Amplification – RCA) aracılığıyla yüzlerce kopyadan oluşan mikron altı DNA nanokürelerine (nanoball) dönüştürülmektedir19. Amplifiye edilen bu yapılar doku içi uzamsal koordinatlarını korurken, her dizileme turunda bağlanan floresan işaretli sorgu nükleotitleri optik olarak kaydedilmektedir19.
İlk ticari ISS uygulaması olan Cartana platformunda hedefli gen panellerine yönelik tek baz sorgulaması uygulanırken, floresan in situ dizileme (FISSEQ) ve genişleme mikroskopisi ile entegre ExSeq yöntemlerinde hedefsiz transkriptomik profilleme yapılmaktadır19,25,26. Üç boyutlu doku bloklarında çalışan STARmap platformunda ise ligasyon tabanlı hata azaltma stratejileri (SEDAL) kullanılarak dizileme doğruluğu desteklenmektedir (Şekil 7)27.
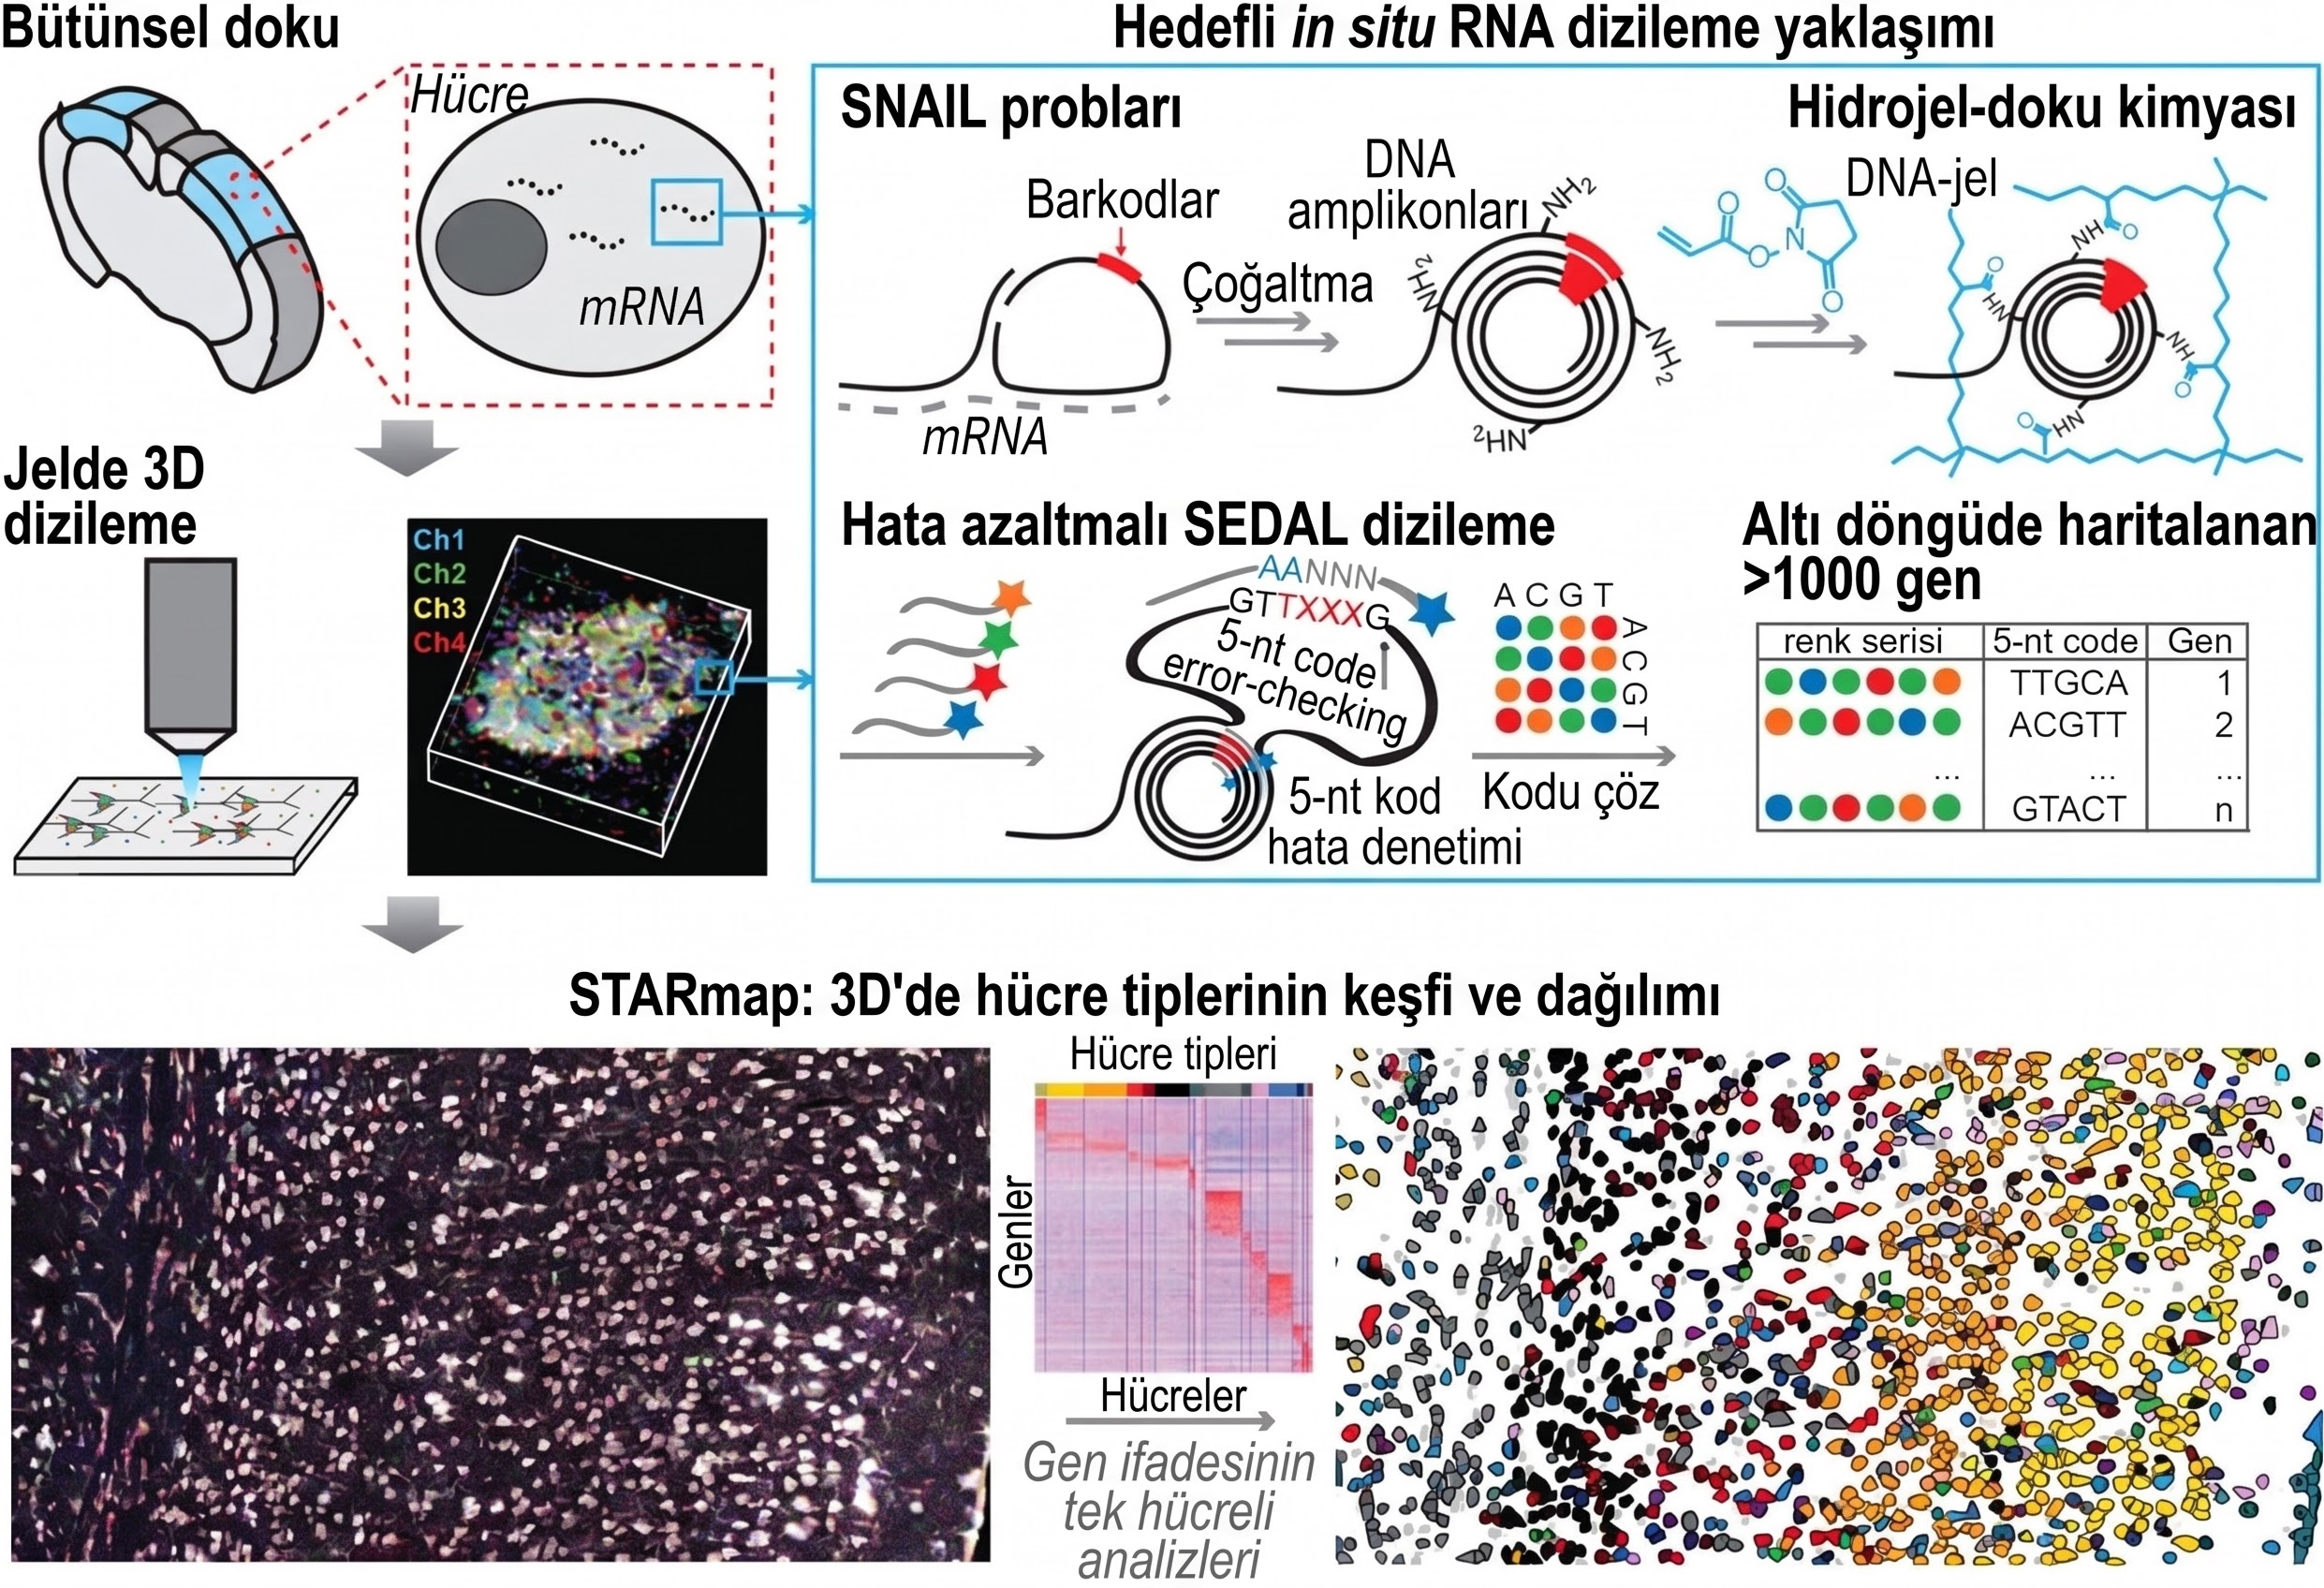
Şekil 7. STARmap platformunda doku içi amplifikasyon ve SEDAL dizileme mekanizması. SNAIL problarının doku içinde mRNA’ya bağlanıp daireselleşmesi, yuvarlanan çember amplifikasyonu (RCA) ile DNA nanokürelerinin (amplikonların) oluşturulması ve SEDAL yöntemiyle iki baz sorgulu ardışık floresan ligasyon dizilemesinin gerçekleştirilmesi şematize edilmiştir. 3D: Three-dimensional, DNA: Deoxyribonucleic acid, mRNA: Messenger RNA, RCA: Rolling circle amplification, SEDAL: Sequencing with error-reduction by dynamic annealing and ligation, SNAIL: Specific amplification of nucleic acids via intramolecular ligation27.
3.2.3 Görüntüleme Tabanlı Sistemlerin Karşılaştırmalı Performansı ve Teknik Sınırlılıkları
Hem ISH/FISH hem de ISS sistemleri hücre içi ve subselüler düzeyde uzamsal çözünürlük sağlamaları bakımından yüksek çözünürlüklü histopatolojik analizlere imkân tanımaktadır. Bununla birlikte iki grup arasında teknik performans farklılıkları mevcuttur9,17,19.
Görüntüleme tabanlı sistemlerin performans parametreleri değerlendirildiğinde, FISH ve ISS yaklaşımları arasında tespit hassasiyeti, optik gereksinimler ve veri yönetim süreçleri bakımından belirgin teknik farklılıkların bulunduğu görülmektedir9. FISH temelli platformlar tekil mRNA moleküllerini florofor konjuge problarla doğrudan eşleştirebildiğinden transkript yakalama duyarlılıkları oldukça yüksek seviyelerde seyretmektedir9,17. Buna karşılık ISS sistemlerinde hedeflerin tespiti enzimatik RCA reaksiyonunun başarısına bağlı kalmakta, amplifiye edilemeyen transkriptlerin analiz dışı kalması nedeniyle tespit verimliliği görece daha düşük kalabilmektedir9,19.
Optik gereksinimler açısından ele alındığında, ISS yöntemlerinde RCA reaksiyonu sonucu üretilen yoğun floresan sinyali mikroskopta daha düşük büyütmelerle çalışılmasına ve dolayısıyla daha geniş doku alanlarının taramasına olanak tanımaktadır19. FISH protokollerinde ise tekil molekül sinyallerinin zayıflığı sebebiyle yüksek büyütmeli immersiyon objektiflerinin kullanımı zorunlu hale gelmekte, bu durum incelenebilen doku yüzey alanını sınırlandırmaktadır9. Bununla birlikte, çok sayıda ardışık hibridizasyon, ligasyon ve yıkama döngüsü gerektiren her iki teknoloji de günler mertebesine varabilen mikroskopi sürelerine ihtiyaç duymakta ve yüzlerce gigabayt ila terabayt ölçeğinde ham görüntü verisi üretmektedir9,19. İncelenen gen paneli genişledikçe hibridizasyon turlarının çoğalması, kümülatif teknik hata olasılığı ile hedeflenen transkriptom derinliği arasında metodolojik bir dengenin gözetilmesini zorunlu kılmaktadır9.
- Dizileme Tabanlı Yöntemlerin Karşılaştırmalı Performans Parametreleri
Farklı dizileme tabanlı uzamsal transkriptomik platformlarının çözünürlük limitleri, yakalama alanları, bağıl transkript duyarlılıkları ve doku içi difüzyon parametreleri Tablo 1’de karşılaştırmalı olarak özetlenmiştir2.
| Yöntem | Temel Mekanizma ve Taşıyıcı | Efektif Çözünürlük (Piksel/Nokta Çapı) | Yakalama Alanı (Doku Boyutu) | Transkriptom Derinliği (UMI / Alan) | Doku İçi Difüzyon Riski |
| 10x Visium (FF) | Cam lam mikrodizilimi (Poli-T barkodlu) | Yaklaşık 55 µm spot çapı (100 µm merkez aralığı) | 6,5 × 6,5 mm (4 alan) | Yüksek | Geçirgenleştirme süresine bağlı. Lateral difüzyon riski mevcuttur. |
| Slide-seqV2 | Rastgele saçılmış mikroboncuk tabakası | Yaklaşık 10 µm boncuk çapı | Yaklaşık 3 mm çaplı dairesel alan | Orta | Boncukların arasındaki boşluklarda difüzyon sınırlı olduğundan düşüktür. |
| Stereo-seq | Fotolitografik DNB (DNA nanoküre) çipi | Yaklaşık 500–715 nm (subselüler ölçek) | 1 × 1 cm ila 2 × 2 cm | Yüksek | Yüksek yoğunluklu DNB yüzeyi difüzyonu sınırlar. Risk minimumdur. |
| Seq-Scope | Klonal DNA kümeleri (Illumina akış hücresi) | 0,5–1 µm (subselüler ölçek) | Yaklaşık 1 mm² alt alanlar | Orta-Yüksek | Mikro-küme aralıkları çok dar olduğundan düşüktür. |
| DBiT-seq | Çapraz mikroakışkan kanallar (A×B ligasyonu) | 10, 20 veya 50 µm kanal genişliği | Kanal uzunluğuna bağlı | Orta | Kanal sınırları ile kısıtlı olduğundan lateral sızıntı riski düşüktür. |
Tablo 1. Dizileme tabanlı başlıca uzamsal transkriptomik yöntemlerinin moleküler yakalama sistemleri, uzamsal çözünürlük ölçekleri, doku yüzey alanı kapasiteleri, transkriptomik duyarlılıkları ve lateral difüzyon eğilimleri özetlenmiştir. DNB: DNA Nanoball, FF: Fresh-frozen (Taze dondurulmuş), RNA: Ribonucleic acid, UMI: Unique Molecular Identifier (Benzersiz moleküler tanımlayıcı)2.
Dizileme tabanlı yöntemlerde geçirgenleştirme süresinin optimizasyonu kritik bir aşamayı oluşturmaktadır². Aşırı geçirgenleştirme durumunda mRNA moleküllerinin doku düzleminde yatay olarak yayılması gözlenmekte, bu durum uzamsal bilginin bulanıklaşmasına yol açmaktadır2,9. Yetersiz geçirgenleştirme ise transkript yakalama oranını ve kütüphane verimliliğini düşürmektedir2.
5. Biyoinformatik Veri İşleme ve Hesaplamalı Analiz Yöntemleri
Uzamsal transkriptomik platformlarından elde edilen veriler; ham görüntü hizalama, kalite kontrolü, matris normalizasyonu ve doku mimarisini aydınlatan ileri istatistiksel modelleme boru hatlarını içermektedir7.
5.1 Kalite Kontrolü, Normalizasyon ve Boyut İndirgeme
Ham okumaların kalite kontrolünde, doku dışı alanda kalan arka plan noktacıklar filtrelenmekte; hücre başına düşen UMI sayıları ve mitokondriyal gen oranları incelenmektedir3,7. Veri setlerindeki teknik varyansın ve sıfır enflasyonunun (zero-inflation) dengelenmesi amacıyla SCTransform veya bayesyen normalizasyon protokolleri tercih edilmektedir7,28. Boyut indirgeme süreçlerinde temel bileşenler analizi (Principal Component Analysis – PCA) gerçekleştirilmekte, görselleştirme amacıyla Uniform Manifold Approximation and Projection (UMAP) ve t-Distributed Stochastic Neighbor Embedding (t-SNE) projeksiyonları uygulanmaktadır3,7.
5.2 Hücre Tipi Dekonvolüsyonu ve scRNA-seq Entegrasyonu
Çözünürlüğü tek hücre çapının üzerinde olan katı faz dizileme platformlarında her bir koordinat birden fazla hücre tipinin transkript karışımını barındırabilmektedir1,2. Bu karmaşıklığın çözülmesi amacıyla, eşleştirilmiş scRNA-seq referans profillerinden yararlanan denetimli olasılıksal dekonvolüsyon algoritmaları geliştirilmiştir7.
Örneğin Cell2location, negatif binomiyal dağılım çerçevesinde hiyerarşik bir Bayes modeli kurarak teknik gürültüyü arındırmak ve her bir uzamsal noktadaki hücre tiplerinin mutlak bolluğunu tahmin etmektedir11. Robust Cell Type Decomposition (RCTD), platformlar arası teknik farklılıkları modüle ederek hücre karışımlarını ayrıştırmaktadır29. Seurat kütüphanesinde uygulanan çok modlu transfer modelleri (anchoring) ve CARD (Spatially Constrained Deconvolution) ise uzamsal komşuluk bağıntılarını kısıtlayıcı parametre olarak dahil ederek hücre tipi haritalamasını optimize etmektedir2,7,30,31.
5.3 Uzamsal Değişken Genlerin (SVG) Modellenmesi
Hücrelerin morfolojik yerleşimine paralel olarak mekânsal değişkenlik sergileyen genlerin (Spatially Variable Genes – SVG) saptanması, doku alanlarının sınırlarını belirlemede temel basamaktır7. SpatialDE algoritması, gen ifadesindeki varyansı uzamsal koordinatlara bağlı olan ve olmayan bileşenlere ayırmak için Gauss süreç regresyonundan (Gaussian Process Regression) yararlanmaktadır32.
Spatial Pattern Recognition via Kernels (SPARK) yöntemi ise aşırı basıklık ve Poisson varyans özelliklerini doğrudan modelleyerek istatistiksel gücü artırmakta ve non-parametrik çekirdek fonksiyonları üzerinden uzamsal desenleri araştırmaktadır33.
5.4 Hücre-Hücre İletişimi ve Mikromimari Niş Ağları
Doku içi hücrelerin birbirleriyle olan fonksiyonel etkileşimleri, ligand ve reseptör genlerinin mekânsal birlikteliklerine dayalı olarak modellenmektedir1,7. CellChat, ligand–reseptör temelli hücreler arası iletişim olasılıklarını modelleyebilir ve uzamsal analizlerde mesafe ya da temas kısıtları kullanıcı tarafından tanımlanabilir; Giotto ise uzamsal komşuluk ağları ve ligand–reseptör analizleri için ayrı iş akışları sunar. Bu araçların skorları olası etkileşimleri önceliklendirmeye yardımcı olur, ancak biyolojik sinyalleşmenin doğrudan kanıtı değildir 34,35,47. Multiview Intercellular SpaTial modeling framework (MISTy) gibi çoklu görünüm modelleme araçları ise hücre içi regülasyonlar ile yerel ve geniş ölçekli mikroçevre etkilerini birbirinden ayırabilmektedir36.
6. Yapay Zekâ ve Temel Modeller Çağında Tek Hücreli ve Uzamsal Transkriptomik
6.1 Derin Öğrenme Mimarileri ve Tek Hücre Temel Modelleri
scRNA-seq ve uzamsal transkriptomik veri setlerinin ölçek ve çoklu omik parametreleri açısından büyümesi, veri analizinde yapay zekâ ve derin öğrenme algoritmalarının kullanımını ön plana çıkarmıştır1. Doğal dil işleme ve görüntü transformatörlerinin (Vision Transformers) biyolojik verilere uygulanması, hücrelerin transkripsiyon durumlarının yüksek boyutlu gizil alanlarda temsil edilmesini kolaylaştırmıştır1,,37. Denetimli derin öğrenme modelleri doku kesitlerindeki ince histopatolojik ve uzamsal desenlerden hasta tedavi yanıtlarını tahmin edebilir, denetimsiz yöntemler manuel yığın etkisi düzeltmesine gerek kalmaksızın heterojen veri setlerindeki ortak biyolojik eksenleri ayrıştırabilmektedir1,37.
Son dönemde araştırmalar, büyük miktarda etiketlenmemiş biyolojik veri üzerinde önceden eğitilen ve aşağı akış görevler için ortak bir çatı sunan tek hücre temel modelleri (foundation models) üzerine yoğunlaşmıştır1,37. scGPT, Geneformer ve scBERT gibi transformer tabanlı modeller farklı doku, platform ve deneysel koşullardan gelen milyonlarca hücre profilini birleşik bir gömme alanında (embedding space) haritalamak üzere üretilmektedir37-39. Bu temsil modelleri sayesinde hücre durumlarının tespiti, referans verilen hücre tipi veya aktivasyon durumunun etiketsiz veri setlerine aktarılması sağlanabilmektedir (Şekil 8)1,37. Aynı zamanda bu temsil modelleriyle, gen delesyonu ya da ilaç maruziyeti gibi biyolojik pertürbasyonların hücre üzerindeki transkripsiyonel yansımalarının in silico olarak tahmin edilmesi mümkün kılınmaktadır1,37,38.
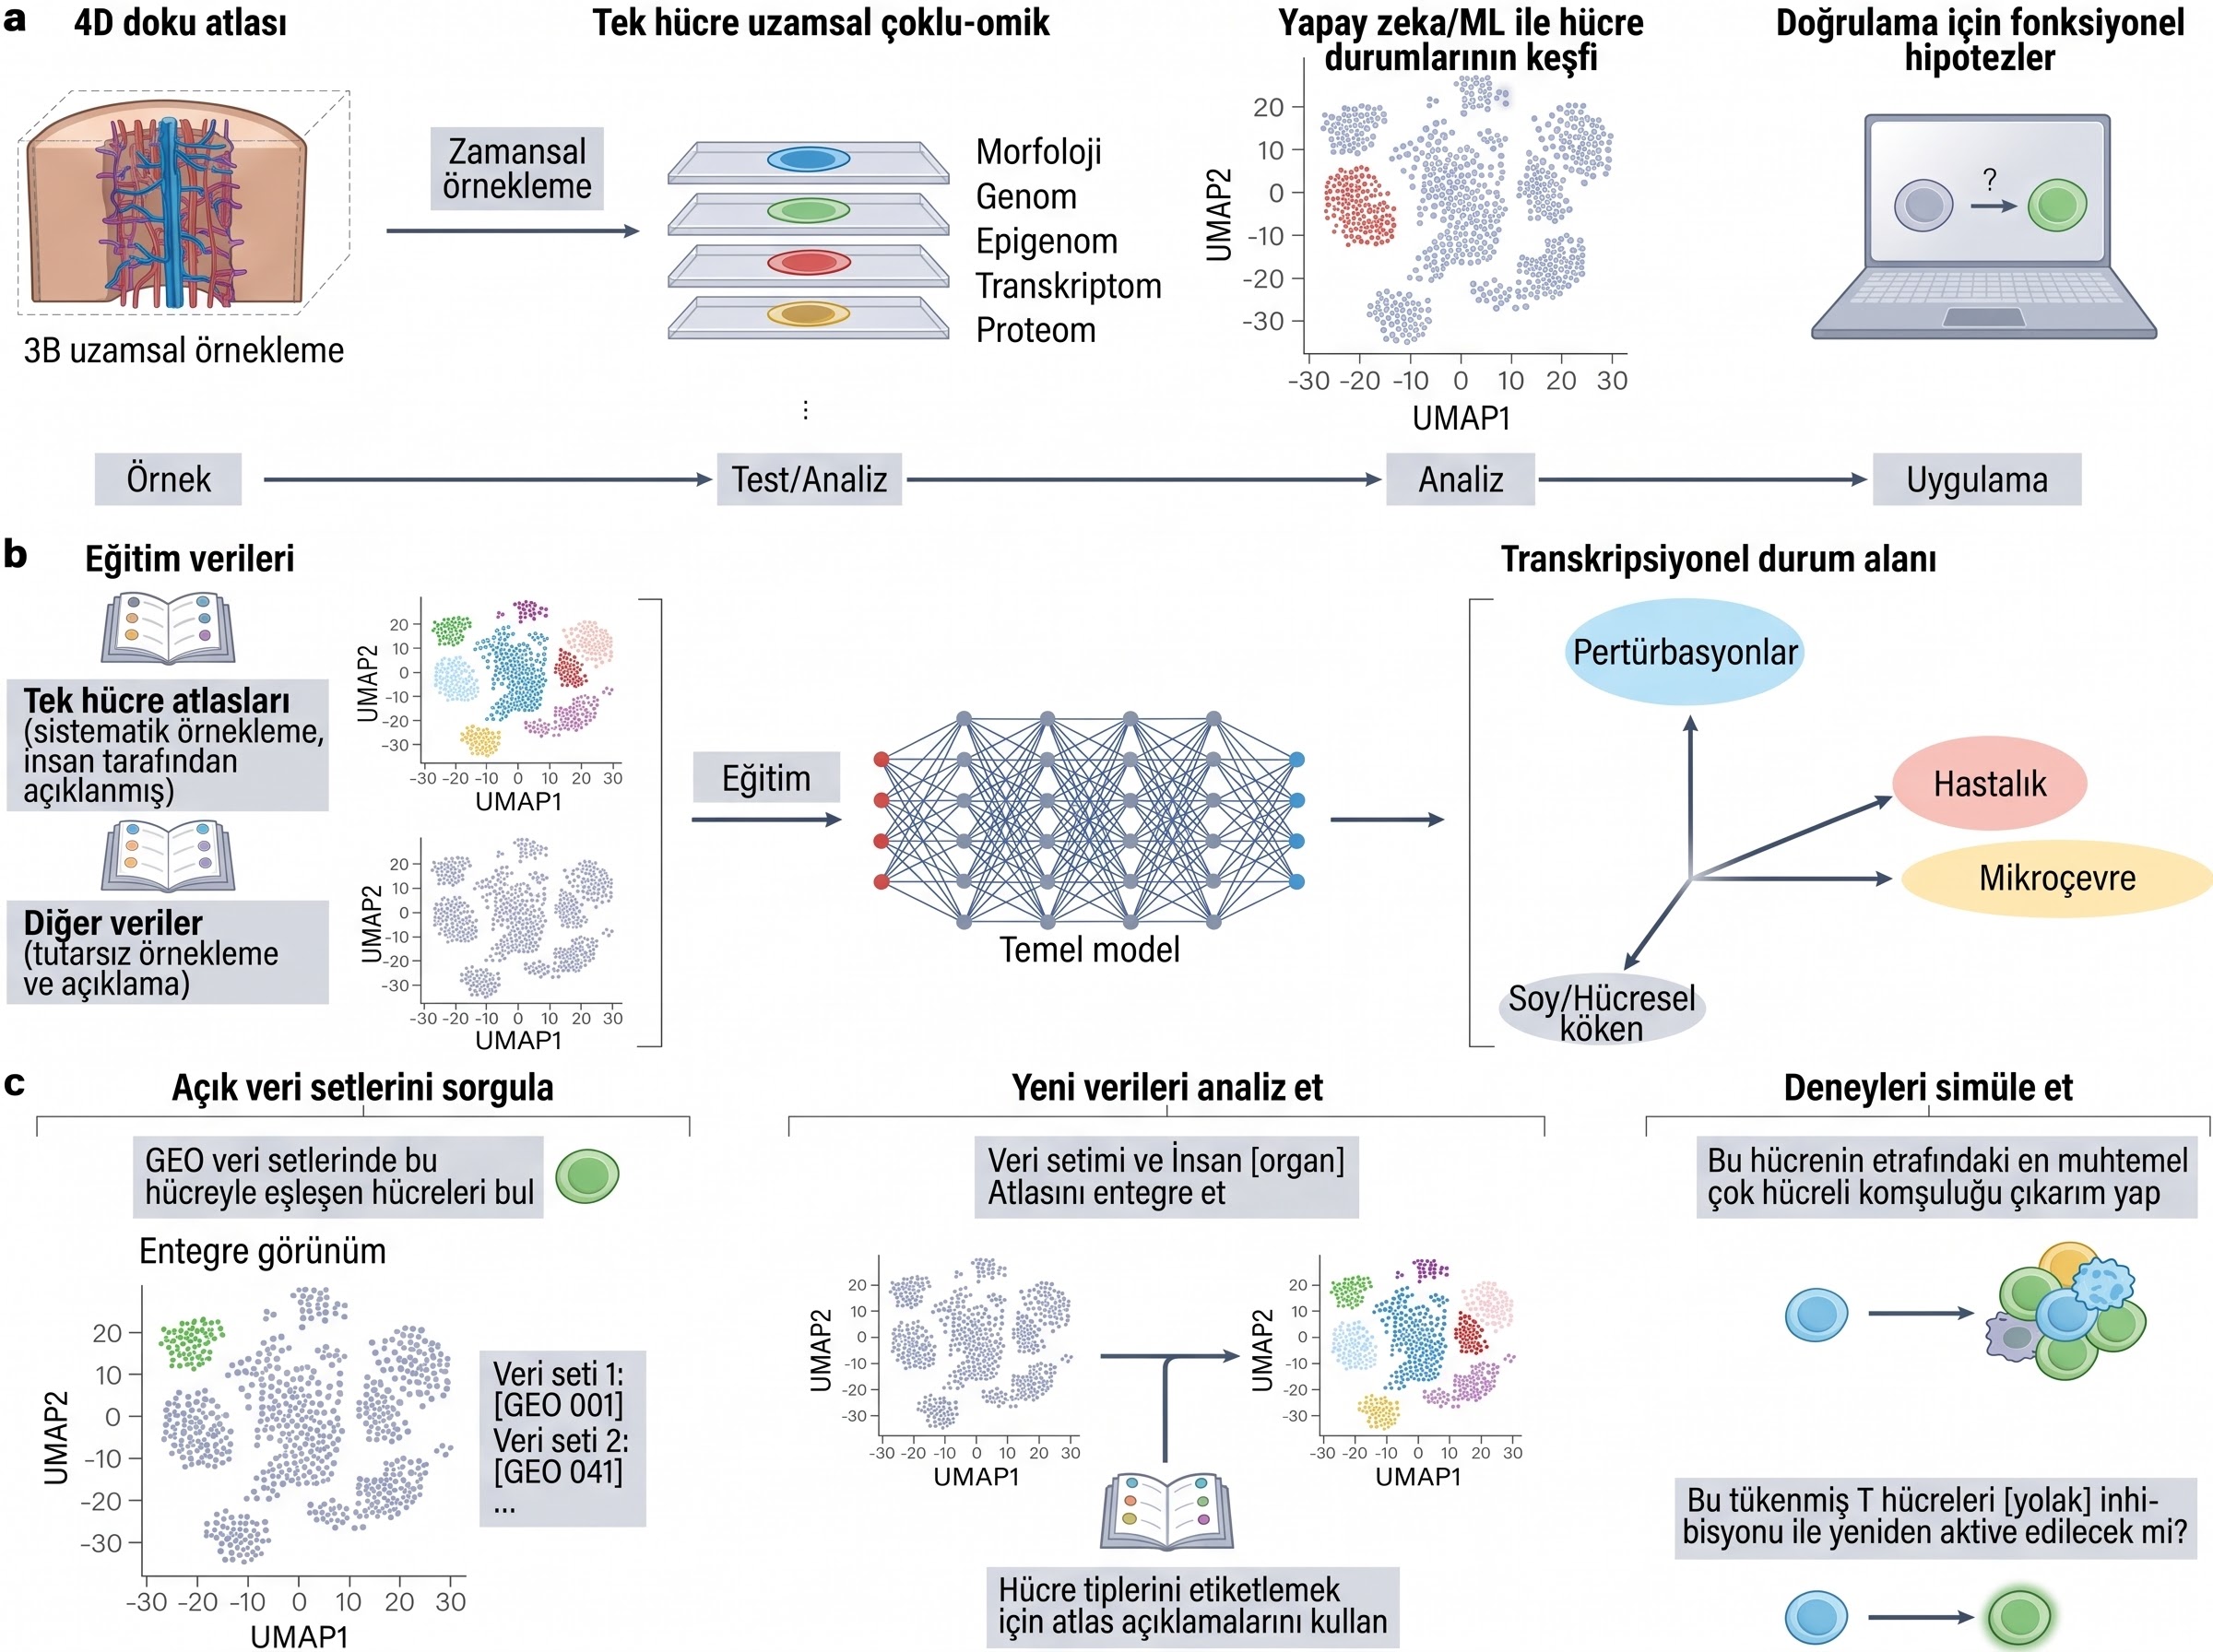
Şekil 8 . Tek hücreli ve uzamsal transkriptomik yapay zekâ ve temel modellerin iş akışı ve analitik uygulama alanları. a. Büyük ölçekli tek hücreli ve uzamsal çoklu omik verilerinin derin öğrenme mimarileriyle bütünleştirme süreci. b. Milyonlarca etiketlenmemiş transkriptom profili üzerinde önceden eğitilmiş temel modellerin oluşturduğu ortak gizil temsil alanı. c. Temel modellerden türetilen aşağı akış uygulamaları: hücre tipi ve durum transferi, veri entegrasyonu, mekânsal mikroçevre tahmini ve in silico pertürbasyon modellemesi. scRNA-seq: Single-cell RNA sequencing, ST: Spatial Transcriptomics, GNN: Graph Neural Network1.
6.2 Uzamsal Farkındalığa Sahip Temel Modeller ve In Silico Pertürbasyon Tahminleri
scRNA-seq tabanlı temel modeller hızla genişlerken, uzamsal transkriptomik için güncelleştirilebilir temel modellerin geliştirilmesi organize edilmiş büyük ölçekli mekânsal atlasların sınırlılığı nedeniyle daha yavaş ilerlemektedir1. Bununla birlikte, tek hücre transkriptom verilerini doku mimarisinin sunduğu hücresel komşuluk bilgisi ile eğiten çok modüllü mimariler bildirilmektedir1,40. Bu modellerde, scRNA-seq profillerinden çok hücreli mikroçevre nişlerini tahmin edebilen veya prob tabanlı hedefli ST panellerindeki eksik transkriptomik katmanları tamamlayan uzamsal farkındalık kodlayıcı-kod çözücü sistemleri kullanılmaktadır1,40.
Mekânsal temel modellerin sunduğu önemli olanaklardan biri, hücrelerin içinde bulundukları mikromimari nişten aldıkları sinyallerin in silico pertürbasyon simülasyonları ile modellenmesidir1. Belirli bir immün hücrenin veya stroma hücresinin mikroçevreden çıkarılması ya da komşu hücrelerin ligand ekspresyonunun sanal olarak baskılanması durumunda hücrenin transkripsiyonel durumunda oluşabilecek değişiklikler hesaplamalı olarak test edilebilmektedir1,37. Bu simülasyon yeteneğinin, kök hücre nişlerindeki morfogenetik gradyanların ve tümör immün mikroçevresindeki immünsüpresif ağların nedensel mekanizmalarının aydınlatılmasına katkı sağlayabileceği düşünülmektedir1,40.
6.3 Model Yorumlanabilirliği, Biyolojik Güvenilirlik ve Halüsinasyon Riski
Yapay zekâ modellerinin transkriptomik analizlerde sergilediği yüksek kestirim gücüne karşın, bu mimarilerin biyolojik olarak yorumlanabilirliği ve klinik güvenilirliği önemli tartışmaları beraberinde getirmektedir. Derin sinir ağlarının hangi gen regülasyon modüllerine, mekânsal ekotiplere veya hücre-hücre etkileşim kurallarına dayanarak tahmin yürüttüğünü açıklamak karmaşık bir problem olmaya devam etmektedir1,36.
Ayrıca temel modellerin, eğitim setlerinde aşırı temsil edilen doku veya hastalık tiplerine karşı biyolojik yanlılık sergileyebileceği eğitim verisinde az temsil edilen nadir hücre popülasyonlarında ise gerçek biyolojik varyansı yakalayamadığı gösterilmektedir1. Özellikle üretken modellerin, günlük hayatta yapay zekâ halüsinasyonu olarak da bilinen ve biyolojik gerçekliği bulunmayan sahte gen ifadeleri ya da uzamsal desenler türetmesi en kritik risk faktörlerinden biridir1.
Bu nedenle, temel modellerin bağımsız, yüksek kaliteli referans (benchmark) veri setleri ile sistematik olarak kıyaslanması model çıkarımlarının hücre biyolojisi kurallarıyla çapraz doğrulanması ve klinik ortamlarda kullanılmadan önce yorumlanabilir yapay zekâ (XAI) araçlarıyla denetlenmesi zorunlu görülmektedir1,7,36.
7. Biyomedikal Araştırmalarda Uzamsal Transkriptomik Uygulamaları
Uzamsal transkriptomik, hücrelerin histopatolojik bağlamdaki organizasyonunu aydınlatması sebebiyle onkoloji, sinirbilim ve gelişim biyolojisi alanlarında geniş kullanım alanı bulmuştur1,3,10.
7.1 Tümör Mikroçevresi ve İmmün İnfiltrasyon Dinamikleri
Kanser dokusundaki genomik heterojenliğin ve neoplastik klonların anatomik dağılımının incelenmesinde uzamsal yaklaşımlar kilit rol oynamaktadır10,41. Tümör merkezinde hipoksik bölgelerin sınırları belirlenmekte, tümör-stroma ara yüzünde T hücrelerinin infiltrasyon durumu ve immünsüpresif myeloid hücre nişleri haritalanmaktadır (Şekil 9)1,41. Yapılan çalışmalarda, immün kontrol noktası inhibitörlerine yanıtın yalnızca hücre varlığıyla değil, efektör lenfositlerin tümör parankim ile olan fiziksel mesafesiyle ilişkili olduğu gösterilmiştir1,41.
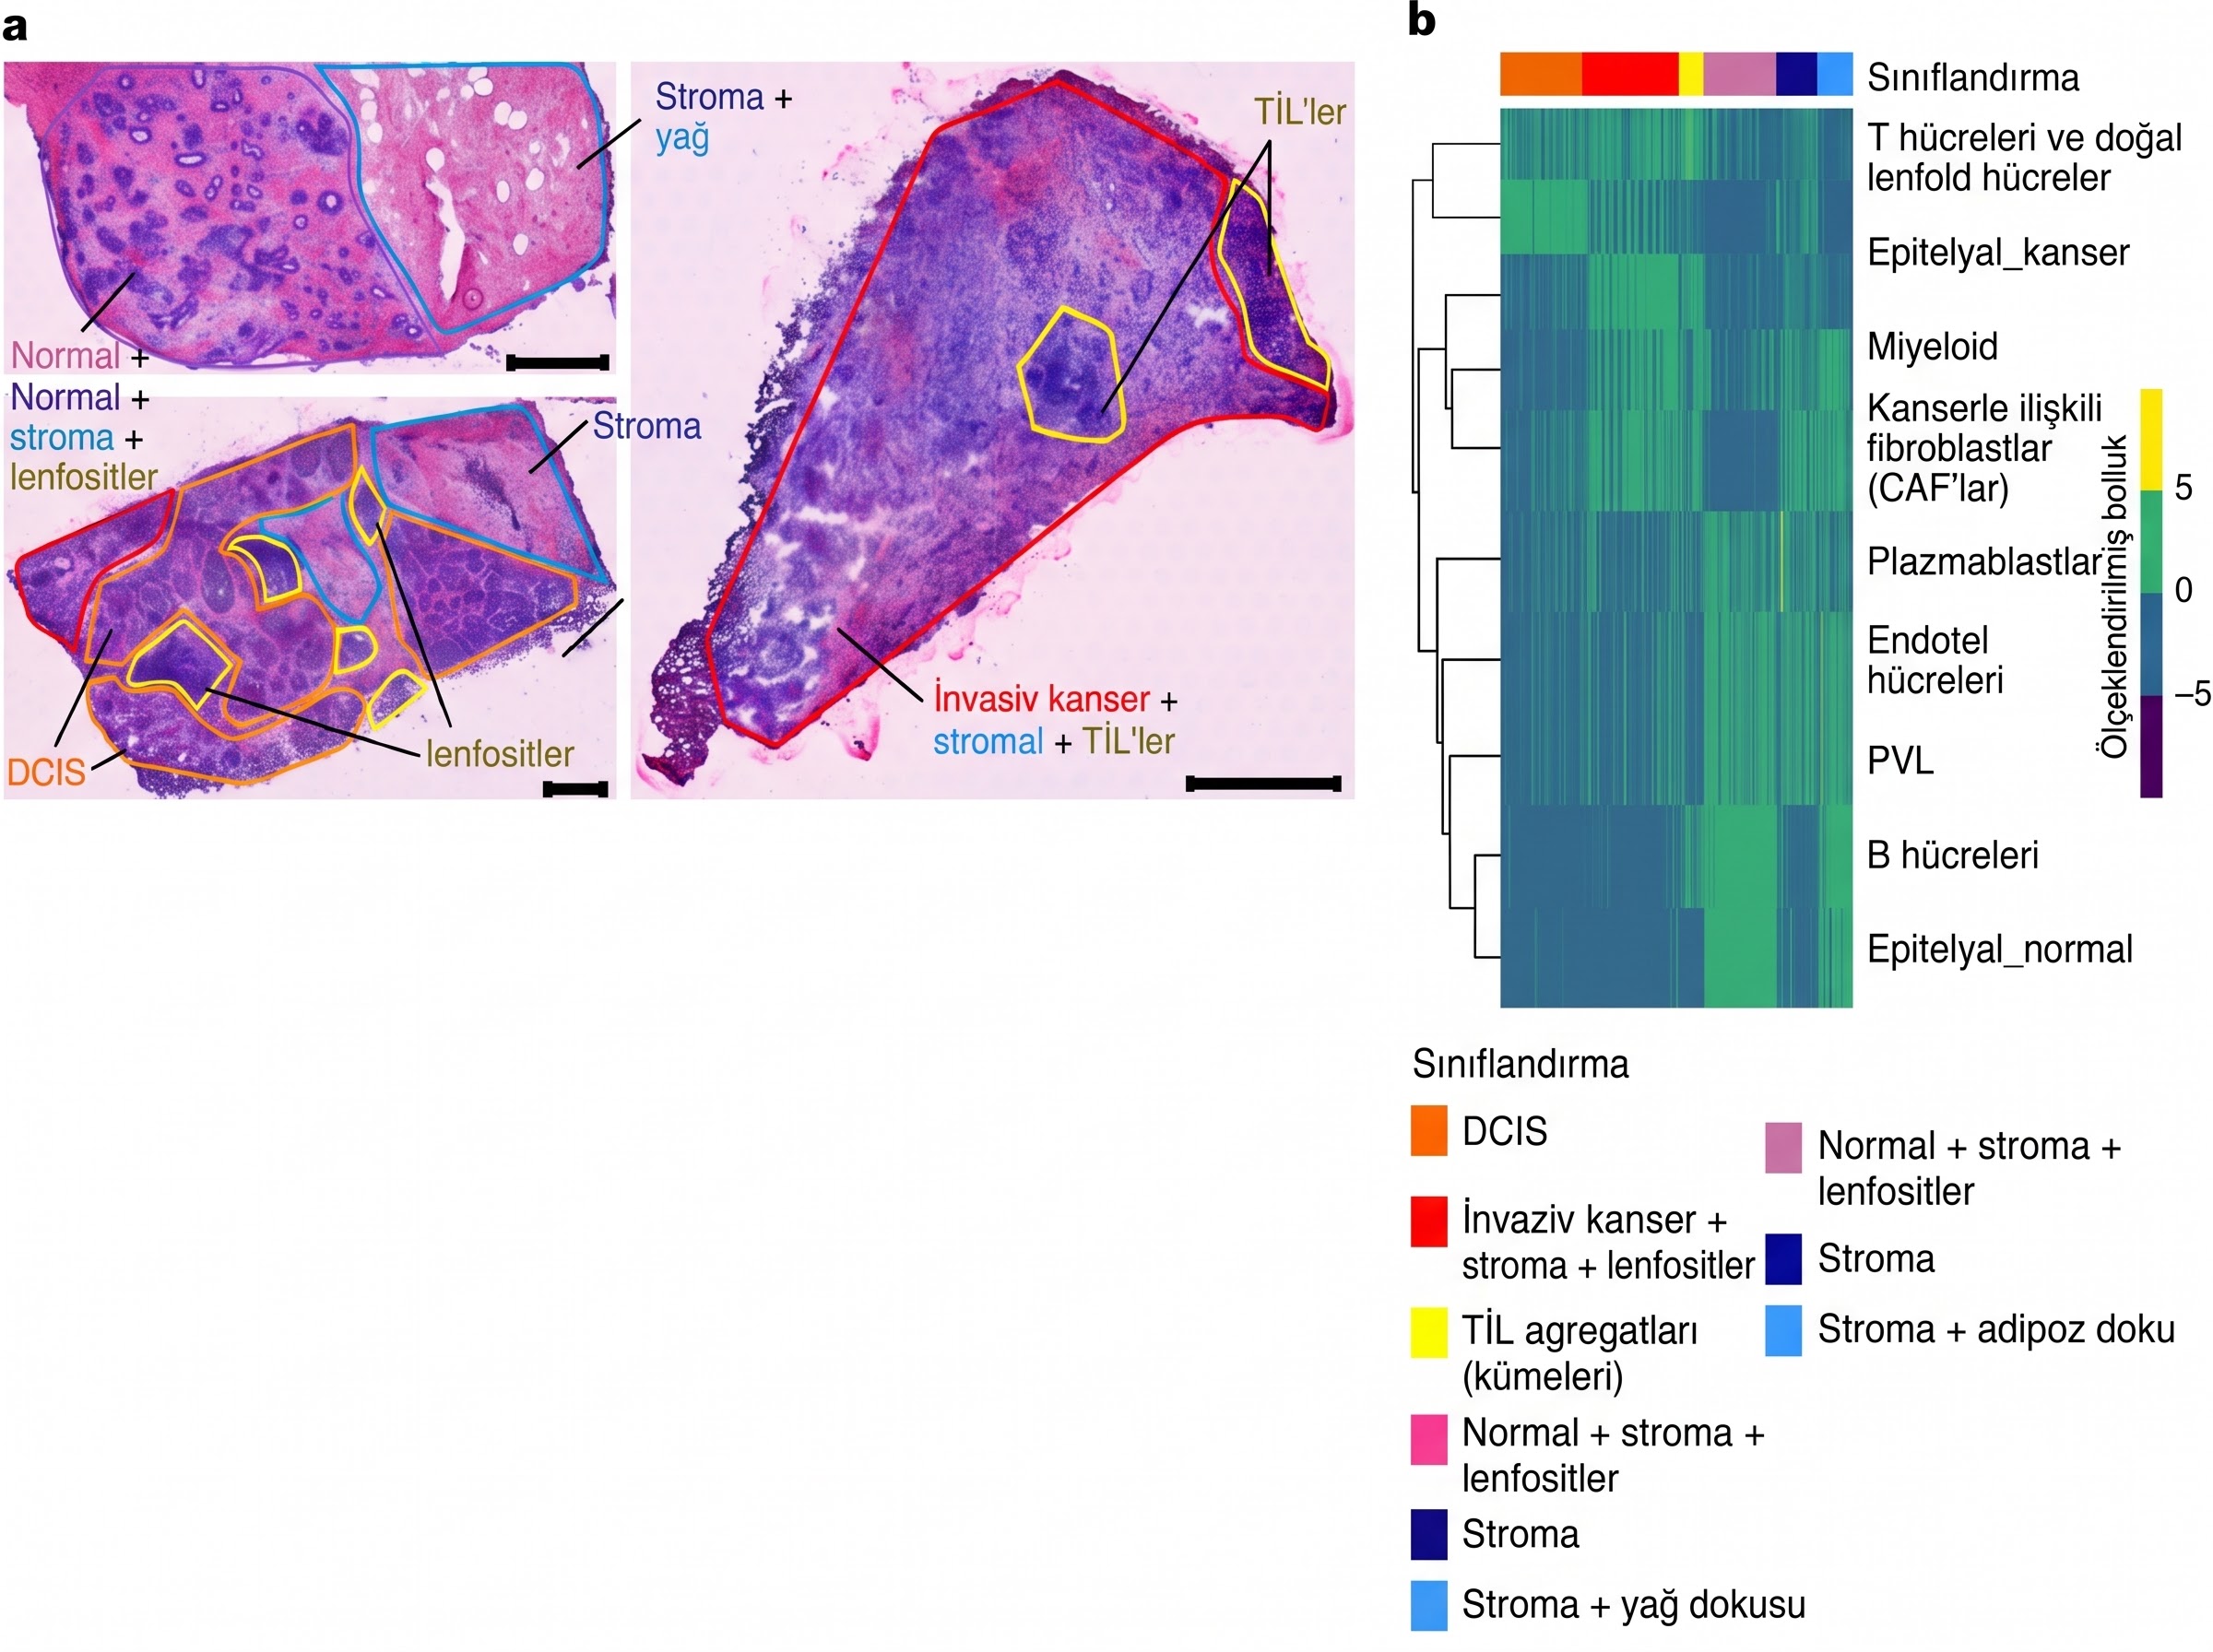
Şekil 9. İnsan meme kanseri dokusunda uzamsal transkriptomik ile tümör-stroma ve immün mikroçevre mimarisinin çözümlenmesi. Meme kanseri doku kesitlerinde tek hücre RNA dizileme (scRNA-seq) referans profilleri kullanılarak 10x Visium noktacıkları üzerinde gerçekleştirilen hücresel dekonvolüsyon analizi gösterilmiştir. a. İncelenen tümör dokusunun histopatolojik H&E boyama görüntüsü ve patolojik bölge sınıflandırması. b. Dokunun morfolojik koordinatları üzerinde neoplastik epitel hücrelerinin, kanserle ilişkili fibroblast alt tiplerinin (iCAF ve myCAF) ve stromaya infiltre olan immün hücrelerin (T lenfositler ve makrofajlar) uzamsal bolluk ısı dağılım haritaları verilmiştir. Analizler, immün hücrelerin tümör merkezinden ziyade stroma ara yüzünde ve peritümöral alanlarda kümelendiğini ortaya koymaktadır. CAFs: Cancer-associated fibroblasts (Kanserle ilişkili fibroblastlar), DCIS: Ductal carcinoma in situ, H&E: Hematoxylin and eosin, PVL: Perivascular-like cells, scRNA-seq: Single-cell RNA sequencing, TILs: Tumor-infiltrating lymphocytes ( Tümöre infiltre olan lenfositler)41.
7.2 Nörobiyoloji ve Karmaşık Beyin Katmanlarının Haritalanması
Santral sinir sistemi, yüksek hücresel çeşitlilik ve katı bir katmanlaşma hiyerarşisi sergilemektedir17,42. MERFISH ve Stereo-seq uygulamalarıyla kemirgen ve insan serebral korteksindeki nöronal alt tiplerin lamina bazlı dağılımı ortaya konmuştur14,42. Alzheimer hastalığı modellerinde gerçekleştirilen uzamsal transkriptomik profillemelerde, amiloid-beta plaklarının hemen çevresindeki mikroglial hücrelerde aktive olan erken enflamatuar gen modülleri mekânsal olarak saptanmıştır43.
7.3 Gelişim Biyolojisi ve Embriyonik Organogenez Atlasları
Embriyonik gelişim ve organogenez süreçleri; hücrelerin katı bir uzamsal-zamansal hiyerarşi içerisinde çoğaldığı, morfojen gradyanlarını takip ederek göç ettiği ve komşu doku katmanlarıyla dinamik etkileşime girerek farklılaştığı son derece koordine mekanizmalara dayanmaktadır1,14. Geleneksel embriyoloji yaklaşımları morfolojik yapıların mikroskobik takibini sağlarken, dökme veya tek hücreli transkriptomik yöntemleri bu morfolojiyi yönlendiren hücre içi sinyal yolaklarını doku düzleminden kopararak sunabilmiştir1,4,14. Uzamsal transkriptomik teknolojilerinin sunduğu geniş doku alanı ve subselüler çözünürlük kabiliyeti, tüm bir embriyonun veya gelişmekte olan organ primordiyumlarının hücresel kader haritalarının intakt mimari üzerinde çıkarılmasına olanak tanımaktadır2,14.
Bu alandaki en kapsamlı uzamsal çalışmalardan biri olan Fare Organogenezi Uzamsal-Zamansal Transkriptomik Atlası (Mouse Organogenesis Spatiotemporal Transcriptomic Atlas – MOSTA), Stereo-seq platformunun subselüler çözünürlüklü DNA nanoküre çipleri kullanılarak gerçekleştirilmiştir14. Fare embriyogenezinin kritik evrelerini kapsayacak şekilde yürütülen bu atlas çalışmasında, tüm embriyo kesitleri boyunca milyonlarca uzamsal koordinat haritalanmış ve organogenez sırasında şekillenen hücresel soy hatları taranmıştır14. Bu atlas, fare organogenezinin farklı evrelerinde gen ifadesinin uzamsal-zamansal dağılımını ve hücresel heterojenliği haritalamıştır; nöral tüp kapanması, kardiyak odacık matürasyonu veya belirli parakrin gradyanlara ilişkin her bir özgül çıkarım ise ilgili sonuç ve şekillerle ayrıca desteklenmelidir 14.
Embriyonik organogenezin uzamsal boyutta çözümlenmesi, gelişimsel biyolojide klasik hücre tipi anotasyonlarının ötesine geçerek hücrelerin komşuluk içerisinde fonksiyonel kimlik kazandığını açıklamaktadır1,14. Bu modeller aynı zamanda konjenital anomalilerin, nörogelişimsel bozuklukların ve organogenez sırasındaki hatalı hücre göçlerinin moleküler kökenlerinin aydınlatılmasında temel bir referans veri tabanı sunmaktadır1,14.
8. Mevcut Sınırlılıklar ve Gelecek Perspektifi
Uzamsal transkriptomik teknolojilerindeki ilerlemelere rağmen, tam transkriptom düzeyinde hücre içi çözünürlüğe ulaşılması sırasında transkript yakalama verimliliğinin düşmesi halen önemli bir teknik kısıttır1,2. Ayrıca yüksek çözünürlüklü görüntüleme ve derin dizileme süreçlerinin gerektirdiği hesaplama yükü ile depolama maliyetleri veri analizini zorlaştırmaktadır7,45.
Gelecekte, transkriptom verilerinin epigenomik işaretler (Spatial ATAC-seq) ve proteomik verilerle tekil kesitlerde eşzamanlı olarak bütünleştirildiği çoklu omik sistemlerin yaygınlaşması beklenmektedir44,45. Bu gelişmelerin, gelişimsel biyolojide hücre kaderi haritalarının ve klinik patolojide moleküler tanı süreçlerinin hassasiyetine katkı sağlayacağı öngörülmektedir1,44,45.
9. Sonuç
Transkriptomik heterojenliği doku mimarisi ve konum bilgisiyle bütünleştirerek moleküler biyoloji ve doku patolojisinde önemli analitik olanaklar sağlamıştır. Bu yaklaşımlar, tek hücre dizilemesi için gerekli doku ayrıştırmasına bağlı bazı hücre kaybı ve ayrıştırma kaynaklı transkripsiyonel artefaktları azaltmaya yardımcı olabilir; ancak doku hazırlama, RNA bütünlüğü, geçirgenleştirme, yakalama ve görüntüleme basamaklarından kaynaklanan artefaktları bütünüyle ortadan kaldırmaz.
Katı faz barkodlama ve yeni nesil dizileme temelli platformlar tüm transkriptomu kapsayan tarafsız profilleme olanağı sunarken; smFISH ve in situ dizileme ilkelerine dayanan görüntüleme temelli yaklaşımlar subselüler çözünürlük ve yüksek tek molekül tespit verimliliği sağlamaktadır. Bu iki ana teknolojik sınıf arasındaki çözünürlük, doku alanı genişliği ve transkript yakalama duyarlılığı dengeleri, incelenen biyolojik sorunun kapsamına göre yöntem seçimini şekillendirmektedir. Çok hücreli karışımların çözümlenmesinde kullanılan olasılıksal dekonvolüsyon modelleri, uzamsal değişken gen analizleri ve ligand-reseptör sinyal haritalamaları, üretilen yüksek boyutlu verilerin biyolojik çıkarımlara dönüştürülmesinde kritik rol oynamaktadır.
Yapay zekâ ve derin öğrenme temelli modellerin bu analiz iş akışlarına entegrasyonu, multimodal veri birleştirme, hücre tipi transferi ve in silico pertürbasyon simülasyonları gibi daha önce metodolojik olarak sınırlı kalan analitik alanların önünü açmaktadır. Ancak üretken modellerin biyolojik geçerliliği, halüsinasyon riskleri ve klinik güvenilirlik için zorunlu olan model yorumlanabilirliği konuları araştırmaların odak noktası olmaya devam etmektedir. Gelecek perspektifinde; uzamsal transkriptom verilerinin epigenomik ve proteomik katmanlarla eşzamanlı haritalandığı çoklu omik platformlarının gelişimi ile hesaplama maliyetlerinin düşürülmesi, gelişim biyolojisinden tümör immünolojisine kadar pek çok alanda doku düzeyindeki hücresel mekanizmaların daha kapsamlı anlaşılmasına katkı sağlayacaktır.
Kaynakça
Gulati, G. S., D’Silva, J. P., Liu, Y., Wang, L., & Newman, A. M. (2025). Profiling cell identity and tissue architecture with single-cell and spatial transcriptomics. Nature Reviews Molecular Cell Biology, 26(1), 11–31. https://doi.org/10.1038/s41580-024-00768-2
- You, Y., Fu, Y., Li, L., Zhang, Z., Jia, S., Lu, S., Ren, W., Liu, Y., Xu, Y., Liu, X., Jiang, F., Peng, G., Kumar, A. S., Ritchie, M. E., Liu, X., & Tian, L. (2024). Systematic comparison of sequencing-based spatial transcriptomic methods. Nature Methods, 21(9), 1743–1754. https://doi.org/10.1038/s41592-024-02325-3
- Williams, C. G., Lee, H. J., Asatsuma, T., Vento-Tormo, R., & Haque, A. (2022). An introduction to spatial transcriptomics for biomedical research. Genome Medicine, 14(1), 68. https://doi.org/10.1186/s13073-022-01075-1
- Svensson, V., Vento-Tormo, R., & Teichmann, S. A. (2018). Exponential scaling of single-cell RNA-seq in the past decade. Nature Protocols, 13(4), 599–604. https://doi.org/10.1038/nprot.2017.149
- Chen, T. Y., You, L., Hardillo, J. A. U., & Chien, M. P. (2023). Spatial transcriptomic technologies. Cells, 12(16), 2042. https://doi.org/10.3390/cells12162042
- Ståhl, P. L., Salmén, F., Vickovic, S., Lundmark, A., Navarro, J. F., Magnusson, J., Giacomello, S., Asp, M., Westholm, J. O., Huss, M., Mollbrink, A., Linnarsson, S., Codeluppi, S., Borg, Å., Pontén, F., Costea, P. I., Sahlén, P., Mulder, J., Bergmann, O., … Frisén, J. (2016). Visualization and analysis of gene expression in tissue sections by spatial transcriptomics. Science, 353(6294), 78–82. https://doi.org/10.1126/science.aaf2403
- Fang, S., Chen, B., Zhang, Y., Sun, H., Liu, L., Liu, S., Li, Y., & Xu, X. (2023). Computational approaches and challenges in spatial transcriptomics. Genomics, Proteomics & Bioinformatics, 21(1), 24–47. https://doi.org/10.1016/j.gpb.2022.10.001
- van den Brink, S. C., Sage, F., Vértesy, Á., Spanjaard, B., Peterson-Maduro, J., Baron, C. S., Robin, C., & van Oudenaarden, A. (2017). Single-cell sequencing reveals dissociation-induced gene expression in tissue subpopulations. Nature Methods, 14(10), 935–936. https://doi.org/10.1038/nmeth.4437
- Moses, L., & Pachter, L. (2022). Museum of spatial transcriptomics. Nature Methods, 19(5), 534–546. https://doi.org/10.1038/s41592-022-01409-2
- Rao, A., Barkley, D., França, G. S., & Yanai, I. (2021). Exploring tissue architecture using spatial transcriptomics. Nature, 596(7871), 211–220. https://doi.org/10.1038/s41586-021-03634-9
- Kleshchevnikov, V., Shmatko, A., Dann, E., Aivazidis, A., King, H. W., Li, T., Elmentaite, R., Lomakin, A., Kedlian, V., Gayoso, A., Jain, M. S., Park, J. S., Ramona, L., Tuck, E., Arutyunyan, A., Vento-Tormo, R., Gerstung, M., James, L., Stegle, O., & Bayraktar, O. A. (2022). Cell2location maps fine-grained cell types in spatial transcriptomics. Nature Biotechnology, 40(5), 661–671. https://doi.org/10.1038/s41587-021-01139-4
- Rodriques, S. G., Stickels, R. R., Goeva, A., Martin, C. A., Murray, E., Vanderburg, C. R., Wohlwend, J., Chen, F., & Macosko, E. Z. (2019). Slide-seq: A scalable technology for measuring genome-wide expression at high spatial resolution. Science, 363(6434), 1463–1467. https://doi.org/10.1126/science.aaw1219
- Stickels, R. R., Murray, E., Kumar, P., Li, J., Marshall, J. L., Di Bella, D. J., Arlotta, P., Macosko, E. Z., & Chen, F. (2021). Highly sensitive spatial transcriptomics at near-cellular resolution with Slide-seqV2. Nature Biotechnology, 39(3), 313–319. https://doi.org/10.1038/s41587-020-0739-1
- Chen, A., Liao, S., Cheng, M., Ma, K., Wu, L., Lai, Y., Qiu, X., Yang, J., Xu, J., Hao, S., Wang, X., Lu, H., Chen, X., Liu, X., Huang, X., Li, Z., Hong, Y., Jiang, Y., Peng, J., … Wang, J. (2022). Spatiotemporal transcriptomic atlas of mouse organogenesis using DNA nanoball-patterned arrays. Cell, 185(10), 1777–1792.e21. https://doi.org/10.1016/j.cell.2022.04.003
- Cho, C. S., Xi, J., Si, Y., Park, S. R., Hsu, J. E., Kim, M., Jun, G., Kang, H. M., & Lee, J. H. (2021). Microscopic examination of spatial transcriptome using Seq-Scope. Cell, 184(13), 3559–3572.e22.https://doi.org/10.1016/j.cell.2021.05.010
- Liu, Y., Yang, M., Deng, Y., Su, G., Enninful, A., Guo, C. C., Tebaldi, T., Zhang, D., Kim, D., Pei, Z., Barnes, M., Mahajan, S., & Fan, R. (2020). High-spatial-resolution multi-omics sequencing via deterministic barcoding in tissue. Cell, 183(6), 1665–1681.e18. https://doi.org/10.1016/j.cell.2020.10.021
- Chen, K. H., Boettiger, A. N., Moffitt, J. R., Wang, S., & Zhuang, X. (2015). Spatially resolved, highly multiplexed RNA profiling in single cells. Science, 348(6233), aaa6090. https://doi.org/10.1126/science.aaa6090
- Femino, A. M., Fay, F. S., Fogarty, K., & Singer, R. H. (1998). Visualization of single RNA transcripts in situ. Science, 280(5363), 585–590. https://doi.org/10.1126/science.280.5363.585
- Ke, R., Mignardi, M., Pacureanu, A., Svedlund, J., Tammela, J., Nilson, H., Thelaus, J., Larsson, C., & Nilsson, M. (2013). In situ sequencing for RNA analysis in preserved tissue and cells. Nature Methods, 10(9), 857–860.https://doi.org/10.1038/nmeth.2563
- Lubeck, E., Coskun, A. F., Zhiyentayev, T., Ahmad, M., & Cai, L. (2014). Single-cell in situ RNA profiling by sequential hybridization. Nature Methods, 11(4), 360–361. https://doi.org/10.1038/nmeth.2892
- Eng, C.-H. L., Lawson, M., Zhu, Q., Dries, R., Koulena, N., Takei, Y., Yun, J., Cronin, C. J., Karp, C., Yuan, G.-C., & Cai, L. (2019). Transcriptome-scale super-resolved imaging in tissues by RNA seqFISH+. Nature, 568(7751), 235–239. https://doi.org/10.1038/s41586-019-1049-y
- Borm, L. E., Mossi Albiach, A., Mannens, C. C. A., Janusauskas, J., Özgün, C., Fernández-García, D., Hodge, R., Castillo, F., Hedlund, E., Codeluppi, S., & Linnarsson, S. (2023). Scalable in situ single-cell profiling by electrophoretic capture of mRNA using EEL FISH. Nature Biotechnology, 41(2), 222–231. https://doi.org/10.1038/s41587-022-01455-3
- Wang, Y., Eddison, M., Fleishman, G., Weigert, M., Xu, S., Wang, T., Rokicki, K., Goina, C., Henry, F. E., Lemire, A. L., Schmidt, U., Yang, H., Svoboda, K., Myers, E. W., Saalfeld, S., Korff, W., Sternson, S. M., & Tillberg, P. W. (2021). EASI-FISH for thick tissue defines lateral hypothalamus spatio-molecular organization. Cell, 184(26), 6361–6377.e24. https://doi.org/10.1016/j.cell.2021.11.024
- He, S., Bhatt, R., Brown, C., Brown, E. A., Buhr, D. L., Chantranuvatana, K., Danaher, P., Dunaway, D., Garrison, R. G., Geiss, G., Gregory, M. T., Hoang, M. L., Khafizov, R., Killingbeck, E. E., Kim, D., Kim, T. K., Kim, Y., Klock, A., Korukonda, M., … Beechem, J. M. (2022). High-plex imaging of RNA and proteins at subcellular resolution in fixed tissue by spatial molecular imaging. Nature Biotechnology, 40(12), 1794–1806. https://doi.org/10.1038/s41587-022-01483-z
- Lee, J. H., Daugharthy, E. R., Scheiman, J., Kalhor, R., Yang, J. L., Ferrante, T. C., Terry, R., Jeanty, S. S. F., Li, C., Amamoto, R., Peters, D. T., Turczyk, B. M., Marblestone, A. H., Inverso, S. A., Bernard, A., Mali, P., Rios, X., Aach, J., & Church, G. M. (2014). Highly multiplexed subcellular RNA sequencing in situ. Science, 343(6177), 1360–1363. https://doi.org/10.1126/science.1250212
- Alon, S., Goodwin, D. R., Sinha, A., Wassie, A. T., Chen, F., Daugharthy, E. R., Bando, Y., Kajita, A., Xue, A. G., Marrett, K., Prior, R., Cui, Y., Payne, A. C., Yao, C.-C., Suk, H.-J., Wang, R., Yu, C.-C., Tillberg, P., Reginato, P., … Boyden, E. S. (2021). Expansion sequencing: Spatially precise in situ transcriptomics in intact biological systems. Science, 371(6528), eaax2656. https://doi.org/10.1126/science.aax2656
- Wang, X., Allen, W. E., Wright, M. A., Sylwestrak, E. L., Samusik, N., Vesuna, S., Evans, K., Liu, C., Ramakrishnan, C., Liu, J., Nolan, G. P., Bava, F. A., & Deisseroth, K. (2018). Three-dimensional intact-tissue sequencing of single-cell spatial transcriptomics. Science, 361(6400), eaat5691. https://doi.org/10.1126/science.aat5691
- Hafemeister, C., & Satija, R. (2019). Normalization and variance stabilization of single-cell RNA-seq data using regularized negative binomial regression. Genome Biology, 20(1), 296. https://doi.org/10.1186/s13059-019-1874-1
- Cable, D. M., Murray, E., Zou, L. S., Goeva, A., Macosko, E. Z., Chen, F., & Irizarry, R. A. (2022). Robust decomposition of cell type mixtures in spatial transcriptomics. Nature Biotechnology, 40(4), 517–526. https://doi.org/10.1038/s41587-021-00830-w
- Stuart, T., Butler, A., Hoffman, P., Hafemeister, C., Papalexi, E., Mauck, W. M., Hao, Y., Stoeckius, M., Smibert, P., & Satija, R. (2019). Comprehensive integration of single-cell data. Cell, 177(7), 1888–1902.e21. https://doi.org/10.1016/j.cell.2019.05.031
- Ma, Y., & Zhou, X. (2022). Spatially informed cell-type deconvolution for spatial transcriptomics. Nature Biotechnology, 40(9), 1349–1359. https://doi.org/10.1038/s41587-022-01273-7
- Svensson, V., Teichmann, S. A., & Stegle, O. (2018). SpatialDE: Identification of spatially variable genes. Nature Methods, 15(5), 343–346. https://doi.org/10.1038/nmeth.4636
- Sun, S., Zhu, J., & Zhou, X. (2020). Statistical analysis of spatial expression patterns for spatially resolved transcriptomic studies. Nature Methods, 17(2), 193–200. https://doi.org/10.1038/s41592-019-0701-7
- Jin, S., Guerrero-Juarez, C. F., Zhang, L., Chang, I., Ramos, R., Kuan, C.-H., Myung, P., Plikus, M. V., & Nie, Q. (2021). Inference and analysis of cell-cell communication using CellChat. Nature Communications, 12(1), 1088. https://doi.org/10.1038/s41467-021-21246-9
- Dries, R., Zhu, Q., Dong, R., Eng, C.-H. L., Li, H., Liu, K., Fu, Y., Zhao, T., Sarkar, A., Bao, F., George, R. E., Pierson, N., Cai, L., & Yuan, G.-C. (2021). Giotto: A toolbox for integrative analysis and visualization of spatial expression data. Genome Biology, 22(1), 78. https://doi.org/10.1186/s13059-021-02286-2
- Tanevski, J., Flores, R. O. R., Gabor, A., Schapiro, D., & Saez-Rodriguez, J. (2022). Explainable multiview framework for dissecting intercellular signaling from highly multiplexed spatial data. Genome Biology, 23(1), 97. https://doi.org/10.1186/s13059-022-02663-5
- Cui, H., Wang, C., Maan, H., Pang, K., Luo, F., Duan, N., & Wang, B. (2024). scGPT: Toward building a foundation model for single-cell multi-omics using generative AI. Nature Methods, 21(8), 1470–1480. https://doi.org/10.1038/s41592-024-02201-0
- Theodoris, C. V., Xiao, L., Chopra, A., Chaffin, M. D., Al Sayed, Z. R., Hill, M. C., Mantineo, H., Brydon, E. M., Zeng, Z., Liu, X. S., & Ellinor, P. T. (2023). Transfer learning enables predictions in network biology. Nature, 618(7965), 616–624. https://doi.org/10.1038/s41586-023-06139-9
- Yang, F., Wang, W., Wang, F., Fang, Y., Tang, D., Huang, J., Lu, H., & Yao, J. (2022). scBERT as a large-scale pretrained deep language model for cell type annotation of single-cell RNA-seq data. Nature Machine Intelligence, 4(10), 852–866. https://doi.org/10.1038/s42256-022-00534-z
- Biancalani, T., Scalia, G., Buffoni, L., Avasthi, R., Lu, Z., Sanger, A., Tokcan, N., Vanderburg, C. R., Segerstolpe, Å., Zhang, M., Avraham-Davidi, I., Vickovic, S., Nitzan, M., Ma, S., Subramanian, A., Lipinski, M., Buenrostro, J., Brown, N. B., Fanelli, D., … Regev, A. (2021). Deep learning and alignment of spatially resolved single-cell transcriptomes with Tangram. Nature Methods, 18(11), 1352–1362. https://doi.org/10.1038/s41592-021-01264-7
- Wu, S. Z., Al-Eryani, G., Roden, D. L., Junankar, S., Harvey, K., Andersson, A., Thennavan, A., Wang, C., Torpy, J. R., Bartonicek, N., Wang, T., Larsson, L., Kaczorowski, D., Weisenfeld, N. I., Uytingco, C. R., Chew, J. G., Bent, Z. W., Chan, C.-L., Gnanasambandapillai, V., … Swarbrick, A. (2021). A single-cell and spatially resolved atlas of human breast cancers. Nature Genetics, 53(9), 1334–1347. https://doi.org/10.1038/s41588-021-00911-1
- Moffitt, J. R., Bambah-Mukku, D., Eichhorn, S. W., Vaughn, E., Shekhar, K., Perez, J. D., Hao, N., Zeng, H., & Zhuang, X. (2018). Molecular, spatial, and functional single-cell profiling of the hypothalamic preoptic region. Science, 362(6416), eaau5324. https://doi.org/10.1126/science.aau5324
- Chen, W.-T., Lu, A., Craessaerts, K., Pavie, B., Sala Frigerio, C., Corthout, N., Qian, X., Laláková, J., Kühnemund, M., Voytyuk, I., Wolfs, L., Mancuso, R., Salta, E., Balusu, S., Snellinx, A., Munck, S., Jurek, A., Fernandez Navarro, J., Saido, T. C., … De Strooper, B. (2020). Spatial transcriptomics and in situ sequencing to study Alzheimer’s disease. Cell, 182(4), 976–991.e19. https://doi.org/10.1016/j.cell.2020.07.034
- Zhang, D., Deng, Y., Kukanja, P., Agirre, E., Bartosovic, M., Dong, M., Ma, C., Ma, S., Su, G., Bao, S., Liu, Y., Xiao, Y., Rosoklija, G. B., Dwork, A. J., Mann, J. J., Leong, K. W., Boldrini, M., Wang, L., Haeussler, M., … Fan, R. (2023). Spatial epigenome–transcriptome co-profiling of mammalian tissues. Nature, 616(7955), 113–122. https://doi.org/10.1038/s41586-023-05795-1
- Vandereyken, K., Sifrim, A., Thienpont, B., & Voet, T. (2023). Methods and applications for single-cell and spatial multi-omics. Nature Reviews Genetics, 24(8), 494–515. https://doi.org/10.1038/s41576-023-00580-2
- 10x Genomics. (2021). Visium spatial gene expression for FFPE: RNA-templated ligation probe design (Technical Note CG000437, Rev. A). https://www.10xgenomics.com/support/spatial-gene-expression-ffpe/documentation/steps/library-construction/visium-spatial-gene-expression-for-ffpe-rna-templated-ligation-probe-design
- Cang, Z., Zhao, Y., Almet, A. A., Stabell, A., Ramos, R., Plikus, M. V., Atwood, S. X., & Nie, Q. (2023). Screening cell–cell communication in spatial transcriptomics via collective optimal transport. Nature Methods, 20(2), 218–228. https://doi.org/10.1038/s41592-022-01728-4
- 10x Genomics. (2024). Visium spatial gene expression reagent kits user guide (Document No. CG000239, Rev. H). https://www.10xgenomics.com/support/spatial-gene-expression-fresh-frozen/documentation/steps/library-construction/visium-spatial-gene-expression-reagent-kits-user-guide