Özet
Hastalık toleransı, konakçının patojen yükünü doğrudan azaltmadan, enfeksiyon veya metabolik stres kaynaklı doku hasarını en aza indirme yeteneği olarak tanımlanmaktadır. Yüzyılı aşkın bir süredir bitki patolojisinde bilinen bu kavram, son on beş yılda hayvan ve insan immünolojisine taşınmış; hücresel düzeyde metabolik yolların yeniden programlanması ve stres yanıtlarının uzun süreli korunmasını sağlayan metabolik hafıza mekanizmalarıyla kavramsal bir yakınlık kurmuştur. Özellikle glukotoksisite gibi kronik stres durumlarında hücresel savunma mekanizmalarının ve transkripsiyonel regülatörlerin epigenetik düzeyde nasıl yönetildiği, konakçı direncinin anlaşılmasında önemli bir unsur olarak değerlendirilmektedir. Son yıllarda gelişen tek hücreli RNA dizileme, kromatin erişilebilirlik analizleri ve protein-protein etkileşim ağları gibi biyoinformatik yaklaşımların, bu karmaşık regülasyon ağlarının sistem biyolojisi düzeyinde haritalandırılmasına katkı sağladığı rapor edilmektedir. Bu derleme çalışmasında, hastalık toleransı ve metabolik hafızanın moleküler temelleri tarihsel bağlamıyla birlikte ele alınmakta; Nrf2 aktivatörü ilaçlar ve CRISPR tabanlı epigenom düzenleme gibi klinik yansımalar değerlendirilmekte, in silico ve biyoinformatik yaklaşımların bu mekanizmaların çözümlenmesindeki olası katkısı incelenmektedir. Ayrıca, alanın metodolojik sınırlılıkları eleştirel biçimde tartışılarak gelecekteki araştırma yönelimlerine ilişkin bütüncül bir perspektif sunulmaktadır.
Anahtar Kelimeler: Hastalık Toleransı, Metabolik Hafıza, Sistem Biyolojisi, Epigenetik Regülasyon, İn Silico Yaklaşımlar, Nrf2 Sinyal Yolağı, Eğitilmiş Bağışıklık, Ferroptozis.
- Giriş
Hastalık toleransı kavramının kökeni tarım bilimlerine uzanır. Bitki patolojisi literatüründe bir bitkinin hastalık etkeni varlığında dahi verim kaybetmeden hayatta kalabilme yeteneği, on dokuzuncu yüzyılın sonundan itibaren tolerans terimiyle anılmış ve dirençten (etkeni doğrudan sınırlandırma yeteneği) kavramsal olarak ayrılmıştır¹. Bu ayrımın hayvan ve insan immünolojisine taşınması ise daha yakın bir tarihe dayanır: Råberg ve arkadaşlarının kemirgen sıtma modelinde memelilerde toleransa ilişkin genetik varyasyonu göstermesi² ile kavramın immünolojik bir savunma stratejisi olarak sistematik biçimde çerçevelenmesi³ arasında yalnızca birkaç yıl vardır. Bu açıdan hastalık toleransı, tarım bilimlerinde uzun süredir kullanılan bir kavramın immünolojiye uyarlanmış hâli olarak değerlendirilebilir.
Konakçı organizmaların enfeksiyöz tehditlere karşı geliştirdiği savunma stratejileri, uzun süre yalnızca patojen yükünün doğrudan azaltılmasına dayanan direnç (rezistans) kavramı üzerinden ele alınmıştır³. Medzhitov ve arkadaşlarının çalışmaları, patojen yükünü değiştirmeksizin konakçı sağlığının korunmasını hedefleyen ayrı bir savunma stratejisi olarak hastalık toleransını immünoloji bağlamında ele almıştır³. Bu kavrama göre hastalık toleransı, doku onarımının desteklenmesi ya da enflamatuar sinyallerin zararlı etkilerinin sınırlandırılması yoluyla işlev görmekte ve patojenlerin yol açtığı olumsuz sonuçların önlenmesine katkıda bulunmaktadır⁴. Dolayısıyla homeostazın korunması artık yalnızca patojen eliminasyonuna değil, konakçı dokularının stres koşulları karşısındaki dayanıklılığına da bağlı olarak değerlendirilmektedir⁵,⁶.
Hastalık toleransı kavramının immünoloji alanına girmesi, enfeksiyon biyolojisinin patojen-merkezli bir çerçevenin ötesinde konakçı-merkezli bir bakış açısıyla da ele alınması gerektiğini göstermiştir³. Benzer bir örüntüye metabolik hastalıklarda da rastlanmaktadır: glisemik kontrol sağlandıktan sonra bile süregelen doku hasarı, literatürde metabolik hafıza olarak adlandırılan bir fenomeni tanımlamaktadır. Her iki süreçte de enfeksiyon veya hiperglisemi gibi stres uyaranlarının hücresel metabolizma, transkripsiyon ve epigenetik düzenleme üzerinde uzun süreli etkiler bırakabildiğine ilişkin bulgular bulunmaktadır. Bununla birlikte, bu kalıcı epigenetik iz bırakma mekanizması esas olarak metabolik hafıza bağlamında güçlü deneysel kanıtlarla desteklenmekte olup, aynı mekanizmanın hastalık toleransının genel tanımına doğrudan aktarılması temkinli bir yaklaşım gerektirir. Bu derlemenin amacı, hastalık toleransı ve metabolik hafıza mekanizmalarının olası ortak yönlerini tarihsel ve sistem biyolojisi perspektifinden ele almak, bu mekanizmaların klinik yansımalarını değerlendirmek ve söz konusu süreçlerin incelenmesinde kullanılan in silico ve biyoinformatik yaklaşımları incelemektir.
Derleme, yedi ana bölümden oluşmaktadır. İkinci bölüm, hastalık toleransının immünometabolik temellerini; doku hasarı kontrolü, eğitilmiş bağışıklık, otofaji-ferroptozis dengesi ve bağırsak mikrobiyotası başlıkları üzerinden ele almaktadır. Üçüncü bölüm, metabolik hafızanın Nrf2 yolağı, histon modifikasyonları ve DNA metilasyonu düzeyindeki moleküler temellerini ele almaktadır. Dördüncü bölüm, bu mekanizmaların incelenmesinde kullanılabilecek biyoinformatik araçları (scRNA-seq, ATAC-seq, protein etkileşim ağları, çoklu omik entegrasyon) özetlemektedir. Beşinci bölüm, tartışılan mekanizmaların klinik ve translasyonel yansımalarına; ruhsatlı Nrf2 aktivatörleri ve deneysel epigenom düzenleme araçları üzerinden odaklanmaktadır. Altıncı bölüm, bu derlemenin kendi sınırlılıklarını eleştirel biçimde ele almakta; yedinci bölüm ise genel bir sentezle derlemeyi sonlandırmaktadır.
2. Hastalık Toleransının Sistem Biyolojisi ve İmmünometabolik Temelleri
2.1 Konakçı-Patojen Etkileşimlerinde Doku Hasarının Hafifletilmesi
Doku hasarı kontrolü, hastalık toleransının merkezi bileşenlerinden biri olarak tanımlanmakta ve enflamasyonun sınırlandırılması, oksidatif stresin dengelenmesi ile metabolik homeostazın sürdürülmesi gibi birbiriyle ilişkili mekanizmaları kapsamaktadır⁷. Yarasalarda gözlemlenen ve pek çok zoonotik patojenin klinik hastalık oluşturmadan taşınabilmesini sağlayan bağışıklık profili, hastalık toleransının evrimsel düzeyde korunmuş bir savunma paradigması olabileceğine işaret etmektedir⁸. Sepsis modelinde yapılan çalışmalarda, demir ve glukoz metabolizmaları arasındaki çapraz düzenlemenin hastalık toleransının kurulmasında belirleyici olduğu, ferritin ağır zincirinin karaciğer glukoz-6-fosfataz aktivitesini koruyarak hipoglisemiyi önlediği ve bu yolla konakçı sağkalımının desteklendiği gösterilmiştir⁹. Benzer şekilde, hem oksijenaz-1 (heme oxygenase-1, HO-1) enziminin labil hemin toksik etkilerini sınırlandırarak protozoan enfeksiyonlarında patojen direncini ve doku toleransını birlikte desteklediği bildirilmektedir¹⁰. Ferritin H zincirinin demir metabolizmasını HO-1 aktivitesiyle eşleştirerek hücresel sitoprotektif etki sağladığı da ayrıca vurgulanmaktadır¹¹. Bu bulgular bir arada değerlendirildiğinde, demir ve hem metabolizmasının farklı enfeksiyon modellerinde ortak bir sitoprotektif eksenle ilişkili olabileceği değerlendirilebilir.
2.2 Eğitilmiş Bağışıklık ve İmmünometabolik Plastisite
Eğitilmiş bağışıklık (trained immunity) kavramının kökeni, erken dönem aşı çalışmalarından elde edilen gözlemlere dayanır. Tüberküloza karşı geliştirilen Bacillus Calmette-Guérin (BCG) aşısının, bebeklerde yalnızca tüberkülozu değil, hiçbir ilgisi olmayan sepsis ve solunum yolu enfeksiyonlarını da azalttığı ve tüm nedenlere bağlı bebek ölüm oranını düşürdüğü 1920’lerden beri bilinmesine karşın, bu ‘hedef dışı’ korumanın moleküler temeli özellikle son yıllarda ayrıntılı biçimde araştırılmıştır¹². İmmün hücrelerin metabolik programlarının stres sonrası yeniden şekillenmesi, doğal bağışıklığın bir tür ‘eğitilmiş’ bellek kazanmasının temelini oluşturur; bu süreçte glikoliz, oksidatif fosforilasyon, trikarboksilik asit döngüsü ile amino asit ve lipid metabolizması epigenetik yeniden programlama yoluyla birbirine bağlanmakta, monosit-makrofaj hattındaki hücreler ikinci bir uyaranla karşılaştıklarında daha güçlü bir yanıt üretebilmektedir¹³. Bu yeniden programlanmanın yalnızca dolaşımdaki hücrelerle sınırlı kalmadığı, alveolar makrofajlar gibi doku-yerleşik bağışıklık hücrelerinde de incelendiği ve farklı inflamatuvar durumlarla ilişkilendirildiği bildirilmektedir¹⁴. Bu genel çerçeve, eğitilmiş bağışıklığın tanımına ve sağlık-hastalık sürecindeki rolüne ilişkin geniş bir konsensüs metninde de teyit edilmektedir¹⁵. Ancak bu güçlendirilmiş yanıt her zaman konakçının lehine işlemez: batı tipi diyet gibi steril uyaranların da aynı eğitim mekanizmasını tetikleyebildiği, bunun kemik iliğindeki miyeloid öncül hücrelerde kalıcı bir hiperenflamatuar programa yol açarak ateroskleroz gibi kronik hastalıkların gelişimine katkıda bulunabildiği yakın tarihli bir derlemede gösterilmiştir¹⁶. Bu bulgu, eğitilmiş bağışıklığın yalnızca koruyucu sonuçlarla sınırlı olmadığını; aynı epigenetik mekanizmanın bağlama göre hem koruyucu hem de zararlı sonuçlar doğurabileceğini ortaya koymaktadır. Kısacası hastalık toleransı, yalnızca doku düzeyinde değil, bağışıklık hücrelerinin metabolik esnekliği düzeyinde de işleyen ve her zaman öngörülebilir olmayan çok katmanlı bir savunma ağı olarak değerlendirilebilir.
Eğitilmiş bağışıklığın moleküler imzası, büyük ölçüde H3K4me3 ve H3K27ac gibi aktivasyonla ilişkili histon işaretlerinin belirli promotör ve güçlendiricilerde kalıcı biçimde birikmesi üzerinden tanımlanmaktadır¹³. Bu örüntü, 3.2 ve 3.3 numaralı bölümlerde metabolik hafıza için tarif edilen histon modifikasyonu mekanizmalarıyla benzer özellikler taşır; her iki durumda da geçici bir uyaranın (BCG/β-glukan ya da hiperglisemi), kromatin üzerinde haftalar hatta aylar süren değişikliklerle ilişkili olabildiği bildirilmektedir. Bu benzerlik, hastalık toleransı ile metabolik hafızanın ortak bir epigenetik mantığı paylaşabileceği hipotezini destekleyen bir gözlem olarak değerlendirilebilir.
2.3 Otofaji-Ferroptozis Ekseni ve Hücresel Doku Koruması
Otofaji, hasarlı organel ve makromolekülleri lizozomal yıkıma yönlendirerek hücresel homeostazın korunmasına hizmet eder. Son dönemde üzerinde giderek daha çok durulan bir bulgu, otofajinin demir bağımlı lipid peroksidasyonuyla tanımlanan bir hücre ölümü biçimi olan ferroptozise duyarlılığı da şekillendirdiğidir; bu etki hücre içi demir mobilizasyonu, mitokondriyal kalite kontrolü ve enerji stresi sinyalizasyonu üzerinden gerçekleşmektedir¹⁷. Sepsis gibi enfeksiyon kaynaklı tablolarda oksidatif stresin kontrolden çıkıp organ disfonksiyonuna evrilebildiği düşünüldüğünde, otofaji-ferroptozis etkileşimi konakçı doku bütünlüğü açısından önemli bir düzenleyici eksen olarak değerlendirilmektedir¹⁷. Otofajik makinenin patojenleri doğrudan lizozomal yıkıma yönlendirdiği de bilinmekte; bu mekanizmanın antimikrobiyal savunma ve doku korumasıyla ilişkili olabileceği değerlendirilmektedir¹⁸.
Ferroptozisin moleküler mekanizmaları ve sağlık üzerindeki geniş etkileri güncel bir derlemede ayrıntılı biçimde ele alınmaktadır¹⁹; bu derlemeye göre ferroptozis yalnızca istenmeyen bir hücre ölümü biçimi değil, aynı zamanda bazı kanser tedavilerinde kasıtlı olarak tetiklenmek istenen, bazı dejeneratif ve iskemik hastalıklarda ise önlenmek istenen çift yönlü bir hedeftir. Bu çift yönlülük, otofaji-ferroptozis ekseninin hastalık toleransı bağlamında da temkinli yorumlanması gerektiğine işaret etmektedir: aynı mekanizmayı güçlendirmek bir dokuda koruyucu olurken, başka bir dokuda veya bağlamda zararlı sonuçlar doğurabilir. Burada dikkat çekici bir bağlantı, ferroptozise karşı hücresel savunmanın büyük ölçüde NFE2L2 tarafından kodlanan Nrf2 tarafından yönetilmesidir; bu da otofaji-ferroptozis dengesini, derlemenin 3.1 numaralı bölümünde ele alınan Nrf2 eksenine doğrudan bağlamaktadır.
2.4 Bağırsak Mikrobiyotasının Hastalık Toleransındaki Olası Katkısı
Hastalık toleransı tartışmasına ayrıca değerlendirilebilecek bir boyut da bağırsak mikrobiyotasının konakçı bağışıklık sistemiyle kurduğu karşılıklı ilişkidir. Yang ve arkadaşlarının derlediği bulgulara göre bu etkileşim, konakçının patojenik ve kommensal mikroorganizmalar arasında ayrım yapabilme kapasitesini doğrudan etkileyebilmektedir²⁰. Doğuştan gelen lenfoid hücrelerinin (ILC3) bağırsakta mikrobiyal toleransın kurulmasında rol oynadığı, bu toleransın sürdürülmesinin konakçı sağlığı açısından belirleyici olduğu ifade edilmektedir²⁰. Bu gözlemler, hastalık toleransının yalnızca doku-içi metabolik adaptasyonlarla değil, mikrobiyota-bağışıklık ekseni gibi konakçı-dışı etmenlerden de etkilenebileceğine işaret etmektedir.
2.5 Hastalık Toleransının Ölçülmesi: Yöntemsel Bir Zorluk
Hastalık toleransının bir kavram olarak tanımlanması, onun güvenilir biçimde ölçülmesi anlamına gelmez; alan, bu konuda önemli bir yöntemsel gerilim taşır. Bitki patolojisi geleneğinde tolerans, genellikle patojen yükü ile konakçı uygunluğu (fitness) arasındaki ilişkinin eğimi üzerinden, yani birim yük artışının sağlıkta ne kadar kayba yol açtığı üzerinden operasyonel biçimde tanımlanır¹. Bu tanım, Şekil 1’de özetlenen kavramsal ilişkinin temelini oluşturmaktadır; ancak hayvan ve insan çalışmalarında patojen yükünün ve doku hasarının aynı duyarlılıkla ölçülmesi çoğu zaman mümkün olmadığından, tolerans ile rastlantısal iyileşme veya ölçüm hatasını birbirinden ayırmak güçleşebilir. Medzhitov ve arkadaşlarının da vurguladığı gibi, toleransı direnç fenotipinden bağımsız biçimde göstermenin önemli bir yaklaşımı, patojen yükü sabit tutulan deneysel modellerde konakçı sağlığındaki farklılıkları izlemektir³; bu tür kontrollü tasarımlar hayvan modellerinde nispeten uygulanabilirken, insan çalışmalarında büyük ölçüde gözlemsel kohortlarla sınırlı kalmaktadır. Kotas ve Medzhitov’un çerçevesinde önerildiği üzere, homeostazın sürdürülmesini tek bir ölçütle değil, çoklu stres yanıtlarının bütünü üzerinden değerlendirmek, bu ölçüm zorluğunu kısmen aşmanın bir yolu olarak görülebilir⁵.
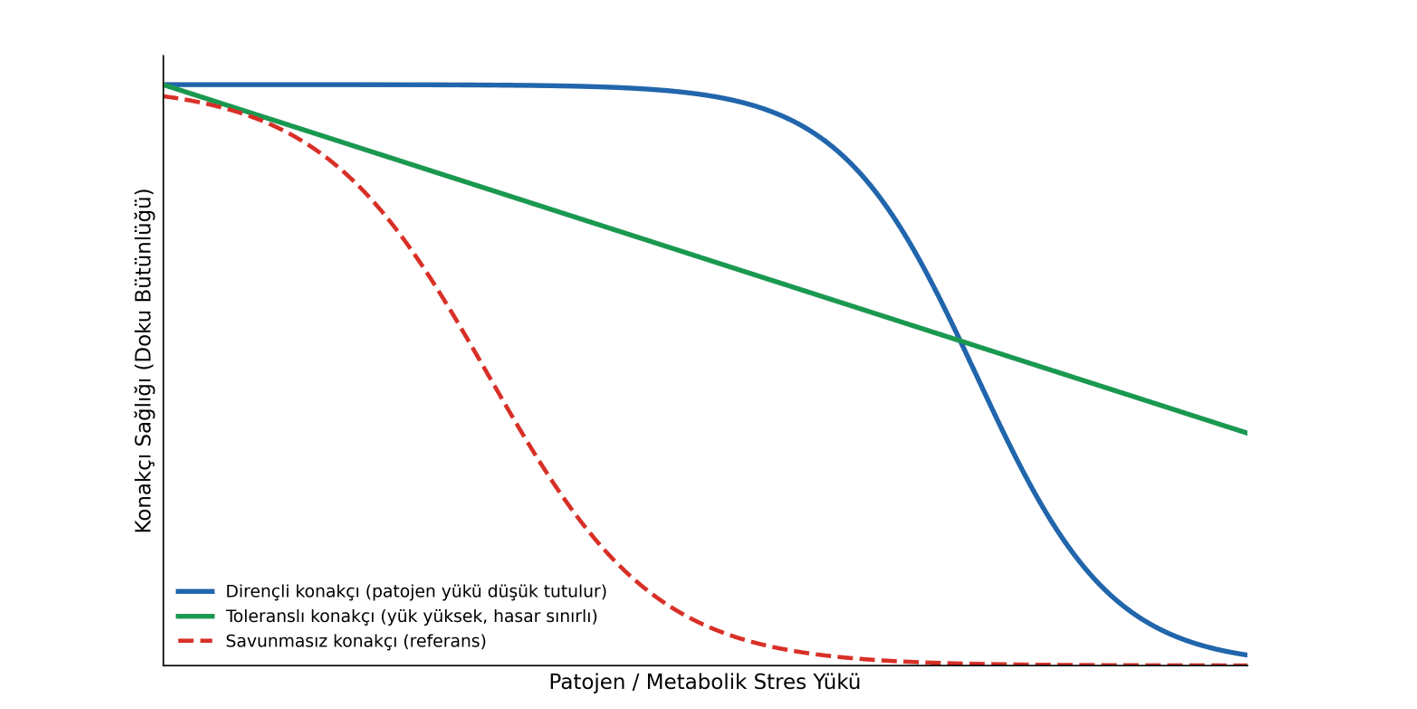
Şekil 1. Direnç ve tolerans stratejilerinin kavramsal karşılaştırması. Şekilde, konakçının artan patojen veya metabolik stres yükü karşısında sağlığını koruma kapasitesi üç farklı savunma stratejisi için karşılaştırmalı olarak gösterilmektedir. Dirençli konakçı, patojen yükünü belirli bir eşiğin altında tutarak sağlığını korur ve eşik aşıldığında hızla bozulurken; toleranslı konakçı, yüksek yüke rağmen doku hasarını sınırlandırarak sağlığını çok daha kademeli biçimde kaybeder; savunmasız konakçıda ise sağlık, düşük yük düzeylerinde dahi hızla bozulmaktadır. Eğri biçimleri, ilgili kaynaklarda tanımlanan kavramsal direnç-tolerans ilişkisini temsil eden özgün bir şematik gösterimdir ve belirli bir deneysel veri setine dayanmamaktadır¹,³,⁵. (Özgün tasarımdır).3. Metabolik Hafızanın Transkripsiyonel ve Epigenetik Düzenlenmesi
3.1 NFE2L2/Nrf2 Sinyal Yolağının Metabolik Hafızadaki Olası Rolü
NFE2L2 geni tarafından kodlanan Nrf2, oksidatif strese karşı hücresel savunmada önemli rol oynayan bir transkripsiyon faktörü olarak kabul edilir²¹. Bazal koşullarda KEAP1 proteiniyle kompleks halinde tutulan Nrf2, hücre stres altına girdiğinde bu kompleksten ayrışarak çekirdeğe geçer, antioksidan yanıt elementlerine bağlanır ve sitoprotektif genlerin transkripsiyonunu tetikler²¹. Yi ve arkadaşlarının derlemesinde belirtildiği üzere, diyabetin yol açtığı kronik oksidatif stres kalp, böbrek ve karaciğer gibi birbirinden farklı organ sistemlerinde bu yolağı ortak bir patogenik payda haline getirmekte, bu da Nrf2’nin olası bir terapötik hedef olarak değerlendirilmesini desteklemektedir²¹.
Aynı yolağın TXN, G6PD, GSTA2, NQO1 ve HMOX1 gibi redoks detoksifikasyonunda görev alan genlerin ekspresyonunu artırdığı ve nörodejeneratif, kardiyovasküler ve pulmoner hastalıkları kapsayan geniş bir yelpazede rol oynadığı bildirilmiştir²². Bu genlerin diğer stres-yanıt ağlarıyla birlikte in silico yöntemlerle haritalanması, Nrf2 ekseninin metabolik hafıza sürecindeki payının daha net ortaya konmasına yardımcı olabilir²³. Nrf2 yolağının klinik düzeyde zaten hedeflenebilir olması (bkz. Bölüm 5.1), bu haritalama çabalarının potansiyel translasyonel değer taşıdığını da göstermektedir.
Nrf2 ekseninin diyabetle ilişkili organ hasarındaki rolü tek yönlü değildir: bir yandan hiperglisemi kaynaklı oksidatif stres Nrf2 aktivitesini tüketip zayıflatabilirken, diğer yandan yetersiz Nrf2 yanıtının kendisi de hücreleri glukotoksisiteye karşı daha kırılgan hale getirebilir²¹. Bu karşılıklı ilişki, Nrf2’nin metabolik hafıza sürecinde hem etkilenen hem de potansiyel bir müdahale noktası olarak değerlendirilebileceğini düşündürmektedir. Redoks dengesizliğinin çok sayıda kronik hastalıkla ilişkilendirildiği göz önüne alındığında, Nrf2 yolağının farmakolojik olarak güçlendirilmesinin (bkz. Bölüm 5.1) oksidatif stresin ortak paydayı oluşturduğu farklı hastalık bağlamlarında araştırılabileceği öne sürülmektedir²²,²³.
3.2 Glukotoksik Hücre Hafızasında Histon Modifikasyonları ve Kromatin Erişilebilirliği
Metabolik hafıza teriminin kliniğe girişi, uzun süreli klinik gözlemlerle tanımlanan bir olguya dayanır. 1993’te sona eren Diabetes Control and Complications Trial (DCCT) çalışmasında yoğun glisemik kontrol uygulanan hastalar, takip çalışması EDIC’e geçtiğinde iki grubun ortalama HbA1c düzeyleri birbirine yaklaşmış olsa dahi, önceden yoğun kontrol gören hastalarda retinopati ilerlemesinin yıllar boyunca daha yavaş seyrettiği fark edilmiş; bu kalıcı ‘miras etkisi’ sonraki çalışmalarda metabolik hafıza olarak tanımlanmıştır²⁴. Bu süreçte DNA metilasyonu, histon post-translasyonel modifikasyonları ve kodlamayan RNA’ların rol oynayabileceği, bu epigenetik değişikliklerin hedef hücre ve dokularda glukoz normalizasyonundan sonra da sürdürülebileceği bildirilmektedir²⁵. El-Osta ve arkadaşlarının çalışmasında, geçici yüksek glukoz maruziyetinin sonraki normoglisemik dönemde dahi kalıcı epigenetik değişiklikler ve gen ekspresyon farklılıkları yarattığı gösterilmiş; bu bulgu metabolik hafıza kavramını destekleyen deneysel kanıtlardan birini oluşturmuştur²⁶. Birincil vasküler hücrelerde yürütülen bir başka genom-çaplı analizde ise hiperglisemi ile ilişkili epigenetik imzaların histon asetilasyonu ve DNA metilasyonu düzeyinde belirgin farklılıklar taşıdığı ortaya konmuştur²⁷.
Böbrek proksimal tübül hücrelerinde ileri glikasyon son ürünlerinin H3K27me3 histon işaretinde epigenetik değişikliğe yol açtığı ve bu değişikliğin metabolik hafızanın böbrek dokusundaki olası bir mekanizması olarak değerlendirildiği yakın tarihli bir çalışmada gösterilmiştir²⁸. Bu bulgular birlikte değerlendirildiğinde, kronik glukotoksisitenin kromatin yapısı üzerinde bıraktığı izlerin, hastalık toleransı bağlamında tanımlanan doku hasarı kontrol mekanizmalarıyla benzer moleküler özellikler paylaşabileceği düşünülebilir; nitekim her iki süreçte de geçici bir stres uyaranının kalıcı transkripsiyonel sonuçlarla ilişkili olabildiği bildirilmiştir⁹,²⁵.
3.3 DNA Metilasyonu ve TET Enzimlerinin Metabolik Hafızadaki Olası Rolü
Metabolik hafızanın moleküler zemininde DNA metilasyonu önemli bir yer tutar: sitozin bazlarına metil grubu eklenmesiyle gerçekleşen bu dinamik işaret, DNA metiltransferazlar (DNMT1, DNMT3A, DNMT3B) tarafından katalizlenir²⁹. Söz konusu modifikasyonun ten-eleven translocation (TET) proteinleri aracılığıyla düzenlenebildiği ve bu dinamiğin diyabetik komplikasyonların ilerlemesiyle ilişkilendirildiği bildirilmektedir²⁹,³⁰. Brasacchio ve arkadaşlarının çalışmasında, hiperglisemi maruziyetinin histon metiltransferaz ve demetilaz enzimleriyle ilişkili dinamik değişikliklere yol açtığı ve bunun gen aktivasyonuyla ilişkili epigenetik işaretlerin kalıcılığına katkıda bulunabileceği gösterilmiştir³¹. Böbrek hastalığı özelinde Kato ve Natarajan, bu tür epigenetik ve epigenomik değişiklikleri metabolik hafızanın altında yatan olası mekanizmalar arasında saymaktadır³⁰.
DNA metilasyonunun bireysel genlerin ötesinde bir işlevi daha vardır: belirli CpG bölgelerindeki metilasyon düzeyi, bir kişinin kronolojik yaşından bağımsız olarak biyolojik yaş göstergeleriyle güçlü biçimde ilişkili olabilmekte; bu yaklaşım literatürde epigenetik saat olarak adlandırılmaktadır³². Metabolik hafıza kapsamında tartışılan kalıcı DNA metilasyon değişikliklerinin, ilke düzeyinde bu epigenetik yaşlanma saatleriyle örtüşen bir mekanizmayı paylaşıyor olması, kronik glukotoksisitenin yalnızca hedef organlarda değil, organizmanın biyolojik yaşlanmasıyla da ilişkili olabileceğini düşündürmektedir; ancak bu bağlantı henüz doğrudan test edilmemiş bir hipotez düzeyindedir.
Bu noktada temel bir soru öne çıkmaktadır: metabolik hafızayı oluşturan epigenetik izler gerçekten kalıcı mıdır, yoksa yalnızca uzun sürede yavaşça silinen izler midir? TET enzimlerinin DNA metilasyon dinamiklerinde aktif rol oynadığı bilgisi²⁹,³⁰, bu izlerin en azından ilke olarak geri döndürülebilir olduğuna işaret etmektedir; ancak klinik gözlemlerde, örneğin DCCT/EDIC kohortunda, yıllar sonra dahi sürmesi²⁴, doğal koşullarda bu tersine çevirmenin ya gerçekleşmediğini ya da çok yavaş işlediğini düşündürmektedir. Bölüm 5.2’de ele alınan CRISPR/dCas9 tabanlı epigenom düzenleme araçları, bu sorunun deneysel olarak sınanmasına imkân tanıyan güncel bir yöntem olarak öne çıkmaktadır.
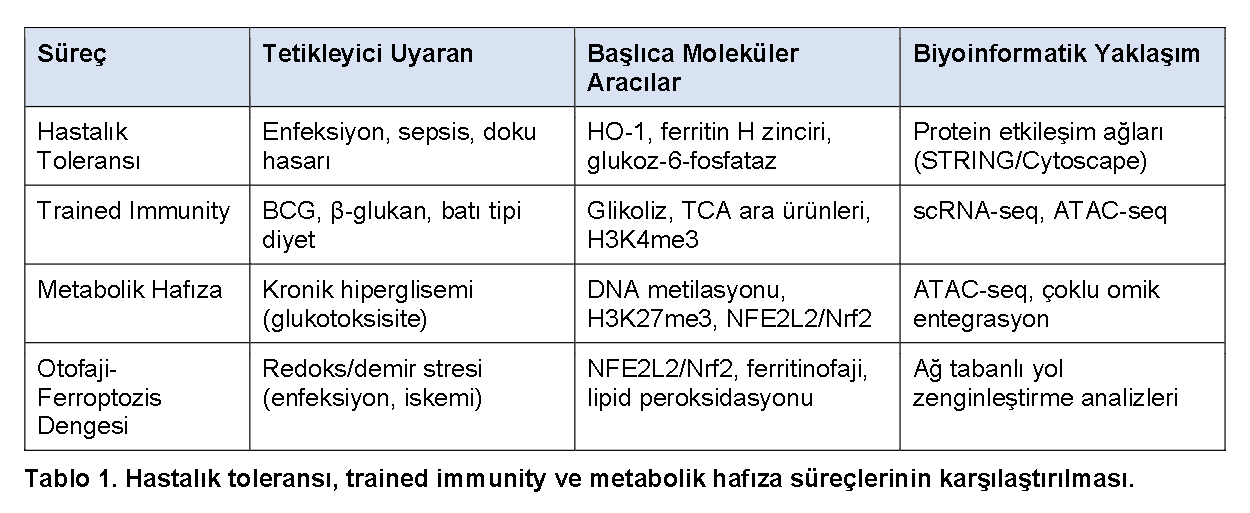
Tablo 1. Hastalık toleransı, eğitilmiş bağışıklık ve metabolik hafıza süreçlerinin karşılaştırılması.
Tabloda özetlenen dört süreç, farklı tetikleyici uyaranlara rağmen ortak bir örüntü sergilemektedir: geçici bir stres sinyali, epigenetik ve transkripsiyonel bir iz bırakarak konakçı hücrenin sonraki yanıtını kalıcı biçimde yeniden şekillendirmektedir⁹,¹⁴,¹⁷,²⁵. HO-1: Hem oksijenaz-1; TCA: Trikarboksilik Asit; BCG: Bacillus Calmette-Guérin.
- Hastalık Toleransı ve Metabolik Hafıza Araştırmalarında Biyoinformatik Yaklaşımlar
4.1 Tek Hücreli RNA Dizileme (scRNA-seq) ve Transkriptomik Profilleme Araçlar
Tek hücreli RNA dizileme (scRNA-seq), doku içerisindeki hücresel heterojenliği yüksek çözünürlükte ortaya koyarak, farklı hücresel özellikler arasında bütünleşik analiz yapılmasına ve transkripsiyonel olarak farklılaşmış hücre alt popülasyonlarının belirlenmesine imkân tanır³³. Yöntemin klinik örneklerden canlı bağışıklık hücrelerinin izolasyonu gibi teknik zorluklar barındırdığı, ancak optimize edilmiş protokollerle enflamatuar deri hastalıklarından elde edilen karmaşık örneklerde uygulanabildiği aktarılmaktadır³⁴. Böbrek hastalıkları alanında yürütülen bir bibliyometrik analiz, scRNA-seq temelli yayınların 2015-2024 döneminde belirgin biçimde arttığını ve bu teknolojinin hastalık ilerleme yörüngelerini, hücreler arası iletişim ağlarını ve hücresel heterojenliği ortaya koymada önemli bir araç hâline geldiğini göstermektedir³⁵.
Metabolik hafıza bağlamında scRNA-seq verilerinin, glukotoksisiteye maruz kalan hücre popülasyonlarındaki transkripsiyonel heterojenliğin incelenmesinde benzer bir potansiyel taşıdığı düşünülebilir. Örneğin böbrek veya vasküler dokuda hangi hücre alt tiplerinin hiperglisemiye kalıcı bir transkripsiyonel yanıt geliştirdiği, hangilerinin normoglisemi sonrası eski durumuna döndüğü sorusu, tek hücre çözünürlüğünde ayırt edilebilir; doku-düzeyinde ortalama alan klasik RNA dizileme yöntemleri bu heterojenliği gizleme eğilimindedir. Bu nedenle scRNA-seq, metabolik hafızanın hangi hücre alt popülasyonlarında daha belirgin olduğunu saptamak için 3.2 ve 3.3 numaralı bölümlerde tartışılan epigenetik bulgularla doğrudan tamamlayıcı bir araç sunabilir.
4.2 ATAC-seq ile Kromatin Erişilebilirliğinin Analizi
Kromatin erişilebilirliğinin genom çapında profillenmesine imkân tanıyan transpozaza erişilebilir kromatin dizileme yöntemi (ATAC-seq), düşük miktarda örnekle çalışılabilmesi ve erişilebilir kromatin bölgelerinin önceden belirlenmiş hedeflere ihtiyaç duyulmadan profillenebilmesi sayesinde epigenomik araştırmalarda sıklıkla tercih edilir³⁶. Yöntemin adım adım optimize edilmiş biyoinformatik iş akışlarıyla birlikte uygulanmasının, kromatin yapısındaki değişikliklerin gen ekspresyonuyla ilişkilendirilmesine olanak sağladığı belirtilmektedir³⁷.
Metabolik hafıza araştırmaları açısından ATAC-seq’in özel bir değeri vardır: 3.2 ve 3.3 numaralı bölümlerde tartışılan histon modifikasyonu ve DNA metilasyonu bulguları, kromatin durumunun dolaylı göstergeleridir, oysa ATAC-seq genom çapında kromatin erişilebilirliği hakkında doğrudan ölçümsel bilgi sağlar. Bu nedenle, hiperglisemi sonrası normoglisemiye dönen hücrelerde hangi düzenleyici bölgelerin ‘açık’ kalmaya devam ettiğinin ATAC-seq ile haritalanması, metabolik hafızanın kromatin düzeyindeki imzasını histon işaretlerinden bağımsız olarak değerlendirmek için tamamlayıcı bir kanıt sağlayabilir.
4.3 Protein Etkileşim Ağlarının STRING ve Cytoscape ile Analizi
Search Tool for the Retrieval of Interacting Genes/Proteins (STRING) veri tabanı, protein-protein etkileşim ağlarının sistematik biçimde bütünleştirilmesinde öne çıkmakta; metin madenciliği, ortak ekspresyon analizleri, korunmuş genomik bağlam ve deneysel etkileşim veri tabanları gibi çok sayıda kaynaktan elde edilen bilgiyi bir araya getirmekte, bu veriler ortholog ilişkileri üzerinden az çalışılmış organizmalara da aktarılabilmektedir³⁸. STRING’i Cytoscape platformuyla bütünleştiren stringApp eklentisi, heterojen biyolojik ağların (protein, gen ve diğer biyolojik varlıkları bir arada içeren) analizini ve görselleştirilmesini kolaylaştırmakta, böylece fonksiyonel zenginleştirme analizlerinin karmaşık ağlar üzerinde uygulanmasına olanak sağlamaktadır³⁹. Bu tür ağ tabanlı yaklaşımların kuramsal temeli, hastalıkların tek bir gen bozukluğundan ziyade hücre içi ve hücreler arası ağların karmaşık bozulmaları çerçevesinde incelenmesini öneren network medicine (ağ tıbbı) çerçevesine dayanmaktadır⁴⁰. Bu çerçeveden bakıldığında, NFE2L2/Nrf2 yolağı ile eğitilmiş bağışıklık ve metabolik hafızayla ilişkili diğer düğüm noktaları arasındaki olası dolaylı bağlantıların, izole genler yerine bütün bir ağ düzeyinde araştırılması önerilebilir.
Ağ tıbbı çerçevesinin pratik bir çıkarımı, hastalıkla ilişkili genlerin ağ üzerinde rastgele dağılmadığı, aksine birbirine yakın ‘hastalık modülleri’ oluşturma eğiliminde olduğudur⁴⁰. Bu ilke, Tablo 1’de listelenen dört sürecin (hastalık toleransı, eğitilmiş bağışıklık, metabolik hafıza, otofaji-ferroptozis dengesi) birbirinden bağımsız değil, STRING ağı üzerinde örtüşen veya komşu modüller oluşturması beklenen ilişkili süreçler olarak bu çerçevede değerlendirilebileceğini düşündürmektedir; nitekim NFE2L2/Nrf2, HMOX1 ve ferritin ile ilgili genler bu dört sürecin her birinde tekrar tekrar karşımıza çıkmaktadır.
4.4 Çoklu Omik Verilerin Entegrasyonu
Tek başına ele alındığında sınırlı bilgi sunan omik katmanların (genomik, epigenomik, transkriptomik, proteomik ve metabolomik) sistem biyolojisi ve biyoinformatik araçlarla bütünleştirilmesi, hastalık mekanizmalarının bütüncül biçimde anlaşılmasına önemli katkı sağlayabilir⁴¹. Prediyabet gibi erken metabolik bozukluklarda yürütülen çoklu omik (multi-omics) yaklaşımların, hastalık ilerlemesine dair öngörü değeri taşıyan biyobelirteçlerin tanımlanmasına katkı sağladığı; ancak veri bütünleştirme ve standardizasyonuna ilişkin zorlukların hâlâ çözülmesi gereken önemli bir alan olarak kaldığı vurgulanmaktadır⁴². Hastalık toleransı ve metabolik hafıza mekanizmalarının ortak bir sistem biyolojisi çerçevesinde ele alınması, bu bakımdan gelecekteki in silico modelleme çalışmaları için bir çerçeve oluşturabilir.
Burada özetlenen dört biyoinformatik yaklaşımın (scRNA-seq, ATAC-seq, protein etkileşim ağları, çoklu omik entegrasyon) tek başına değil, birbirini tamamlayıcı bir iş akışı içinde kullanılması önerilmektedir: scRNA-seq hangi hücre alt tiplerinin sürece dahil olduğunu, ATAC-seq bu hücrelerde hangi düzenleyici bölgelerin erişilebilir hale geldiğini, protein etkileşim ağları bu düzenleyici bölgelerle ilişkili olabilecek sinyal yolaklarını, çoklu omik entegrasyon ise tüm bu katmanların hastalık fenotipiyle ne ölçüde ilişkilendiğini ortaya koyabilir. Tablo 1’de özetlenen dört sürecin her biri için önerilen biyoinformatik yaklaşımın farklı olması da bu tamamlayıcılık ilkesini yansıtmaktadır.
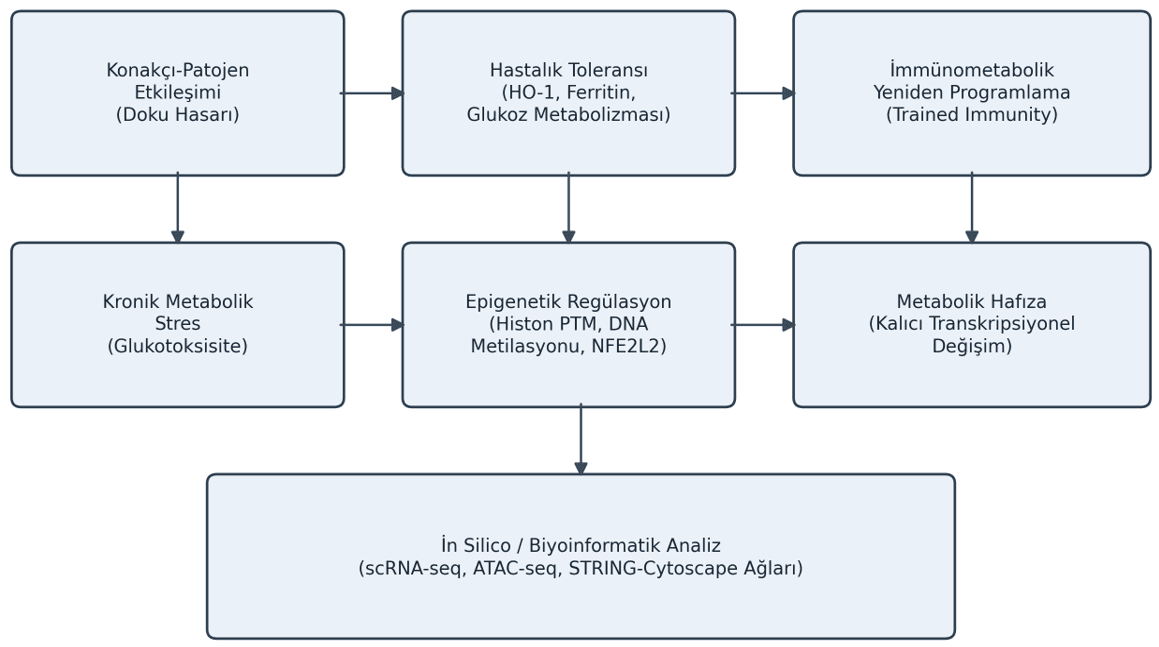
Şekil 2. Hastalık toleransı, eğitilmiş bağışıklık ve metabolik hafıza süreçlerinin sistem biyolojisi entegrasyonu. Şemada, konakçı-patojen etkileşimlerinden kaynaklanan doku hasarı ile kronik metabolik stresin (glukotoksisite) iki paralel yol üzerinden ilerleyerek epigenetik regülasyon mekanizmalarında birleştiği ve bu birleşmenin bir yanda eğitilmiş bağışıklık, diğer yanda metabolik hafıza fenotipini doğurduğu modellenmiştir. Şemanın alt katmanı, her iki yolun çıktılarının scRNA-seq, ATAC-seq ve STRING-Cytoscape tabanlı ağ analizlerini içeren ortak bir in silico iş akışıyla incelenebileceğini göstermektedir. Şema, derlemenin 2. ve 4. bölümlerinde tartışılan kaynaklardan sentezlenmiştir⁹,¹³,²⁵,³⁸. HO-1: Hem oksijenaz-1, PTM: Post-translasyonel modifikasyon, scRNA-seq: Tek hücreli RNA dizileme, ATAC-seq: Transpozaza erişilebilir kromatin dizileme. (Özgün tasarımdır).
- Klinik ve Translasyonel Çıkarımlar
5.1 Nrf2 Aktivatörleri: Laboratuvardan Klinik Uygulamaya
Bu derlemenin 3.1 numaralı bölümünde ele alınan Nrf2 yolağı, klinik olarak hedeflenmiş bir sinyal yoludur; halihazırda ruhsatlı bir ilacın etki mekanizmasında rol almaktadır. Dimetil fumarat (DMF), Almanya’da 1994 yılından beri psoriazis tedavisinde (Fumaderm® adıyla), 2013’ten itibaren de nüksedip düzelen multipl sklerozda (Tecfidera® adıyla) kullanılan, KEAP1 proteinindeki sistein kalıntılarını modifiye ederek Nrf2’yi serbestleştiren ve dolayısıyla antioksidan yanıt genlerini uyaran bir moleküldür⁴³. DMF örneği, bu derlemede tartışılan moleküler mekanizmaların klinik kullanımı bulunan bir ilaçla ilişkili olduğunu göstermektedir.
Aynı ilacın göz hastalıkları alanında, özellikle yaşa bağlı makula dejenerasyonu gibi enflamasyon ve oksidatif stresin öne çıktığı tablolarda yeniden konumlandırılması (repurposing) üzerine yürütülen kapsamlı bir değerlendirme, Nrf2 ekseninin metabolik hafıza bağlamında da potansiyel bir müdahale noktası oluşturabileceğini düşündürmektedir⁴³. Bununla birlikte, DMF’nin terapötik etkinliğinin yalnızca Nrf2 yolağının aktivasyonu üzerinden değil, hidroksikarboksilik asit reseptörü 2 (HCAR2) modülasyonu gibi ek bir mekanizma üzerinden de sağlandığı bildirilmektedir; bu çok yönlülük, ilacın etki profilini genişletirken, gözlenen klinik faydanın ne kadarının doğrudan Nrf2 aktivasyonuna atfedilebileceğini yorumlamayı da güçleştirmektedir⁴³. Bu belirsizlik, metabolik hafıza bağlamında Nrf2-hedefli bir müdahale önerilirken dikkate alınması gereken önemli bir sınırlılıktır.
5.2 Epigenom Düzenleme Teknolojileri ve Terapötik Ufuklar
Metabolik hafızanın altında yatan DNA metilasyonu ve histon modifikasyonu gibi izlerin, ilke olarak tersine çevrilebilir olması, epigenom düzenleme teknolojilerinin araştırılmasını desteklemektedir. Katalitik olarak etkisiz hale getirilmiş Cas9 proteinine (dCas9) çeşitli etkileşim bölgeleri eklenerek geliştirilen CRISPR/dCas9 araçlarının, DNA dizisini kesmeden belirli bölgelerin metilasyon veya histon modifikasyon durumunu hedefe yönelik biçimde değiştirebildiği gösterilmiştir⁴⁴. Bu yaklaşım, DNA dizisini kalıcı olarak değiştiren klasik gen düzenleme yöntemlerinden farklı olarak epigenetik durum üzerinde değişiklik oluşturabildiğinden, özellikle metabolik hafıza gibi kalıcılığı tartışmalı fenomenlerde deneysel bir doğrulama aracı olarak değerlendirilebilir.
Sistem, dCas9’a farklı etki mekanizmalarına sahip efektör proteinlerin eklenmesiyle çalışır: KRAB baskılayıcı bölgesi hedef promotör veya güçlendiricide H3K9me3 işaretini artırarak gen ifadesini susturabilirken, DNMT3A gibi bir metiltransferaz eklenmesi hedefe özgü DNA metilasyonu oluşturabilir; tam tersi yönde, TET1 gibi demetilasyonla ilişkili bir efektörün eklenmesi ise hedef bölgedeki DNA metilasyon durumunun değiştirilmesini sağlayabilmektedir⁴⁴. Bu araç seti, metabolik hafızayla ilişkilendirilen kalıcı DNA metilasyon veya histon işaretlerinin hedefe özgü biçimde tersine çevrilip çevrilemeyeceğini doğrudan test etmek için uygun bir deneysel platform sunabilir. Bununla birlikte, hedef dışı etkiler ve etkin hücre içi teslimat gibi teknik sorunların, bu araçların klinik uygulamaya taşınmasını halen sınırladığı belirtilmelidir⁴⁴.
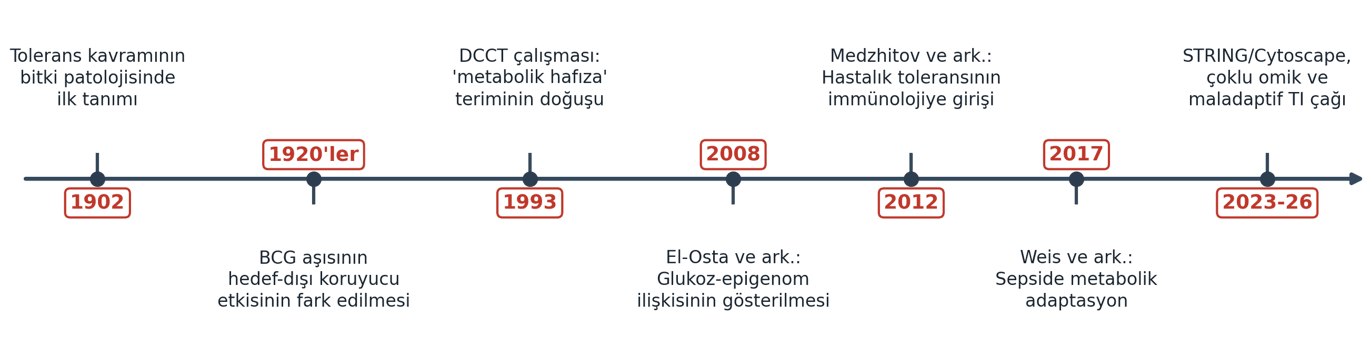
Şekil 3. Hastalık toleransı ve metabolik hafıza kavramlarının gelişimine ilişkin seçilmiş kilometre taşları. Zaman çizelgesinde, hastalık toleransı ve metabolik hafıza kavramlarının bitki patolojisindeki ilk tanımından başlayarak immünoloji, klinik diyabetoloji ve güncel biyoinformatik araçlara uzanan çok disiplinli gelişim çizgisi özetlenmektedir. Çizelge, kavramın yaklaşık bir asırlık bir gecikmeyle tarım bilimlerinden insan immünolojisine aktarıldığını ve moleküler açıklamasının ancak son yirmi yılda olgunlaştığını görsel olarak ortaya koymaktadır. Tarihler, ilgili kaynaklarda bildirilen ilk yayın veya gözlem yıllarını yaklaşık olarak yansıtmaktadır¹,³,⁹,¹²,²⁴,²⁶. (Özgün tasarımdır).
- Tartışma: Sınırlılıklar ve Gelecek Yönelimler
Burada bir araya getirilen bulgular büyük ölçüde hayvan modelleri, hücre kültürleri veya insan doku örnekleriyle sınırlı, birbirinden bağımsız çalışmalardan derlenmiştir; dolayısıyla hastalık toleransı ile metabolik hafıza arasında önerilen benzerlikler, doğrudan bir nedensellik ilişkisinden çok, ortak bir moleküler mantığa işaret edebilecek gözlemsel bir örüntü olarak değerlendirilmelidir. Örneğin sepsis modelinde tanımlanan demir-glukoz çapraz düzenlemesi⁹ ile hiperglisemi modelinde gösterilen kalıcı epigenetik izler²⁶, farklı hayvan türlerinde, farklı doku tiplerinde ve farklı zaman ölçeklerinde elde edilmiştir; bu heterojenlik, iki sürecin gerçekten ortak bir mekanizmayı mı paylaştığını yoksa benzer sonuçlara farklı yollardan mı ulaştığını ayırt etmeyi güçleştirmektedir.
Ele alınan biyoinformatik yaklaşımların kendine özgü sınırlılıkları da göz ardı edilmemelidir. Yakın tarihli bir teknik derlemede vurgulandığı üzere, çoklu omik veri setlerinin bütünleştirilmesi yüksek boyutluluk, platformlar arası teknik farklılıklar (batch effect) ve eksik veri gibi sorunlarla sınırlanmaktadır; derin öğrenme tabanlı yöntemler bu sorunları kısmen azaltsa da, sonuçların biyolojik geçerliliğinin her zaman deneysel olarak doğrulanması gerekmektedir⁴⁵. Tek hücreli veri bütünleştirmede kullanılan hesaplamalı yöntemlerin de güçlü varsayımlara dayandığı, farklı araçların aynı veri seti üzerinde farklı sonuçlar üretebildiği gösterilmiştir⁴⁶. Bu nedenle, scRNA-seq, ATAC-seq ve STRING/Cytoscape tabanlı ağ analizlerinin burada önerilen biçimde bir araya getirilmesi, halihazırda gerçekleştirilmiş bir analiz değil, gelecekteki çalışmalar için önerilen bir çerçeve olarak değerlendirilmelidir.
Daha genel bir metodolojik sınırlılık da yerinde olacaktır: yayımlanmış biyomedikal bulguların önemli bir kısmının, düşük istatistiksel güç, seçici raporlama ve çoklu hipotez testi gibi nedenlerle sonradan doğrulanamadığı, uzun süredir metodolojik tartışmaların konusu olan bir gözlemdir⁴⁷. Bu uyarı, özellikle tek bir hayvan modeline veya küçük örneklem büyüklüğüne dayanan epigenetik çalışmalar için dikkate alınmalıdır; burada sunulan sentezin de nihai değil, sınanmaya açık bir çerçeve olarak görülmesi gerekmektedir.
Son olarak, bu derlemenin kapsamı ağırlıklı olarak İngilizce dilinde dizinlenmiş, çoğunlukla son beş yıl içinde yayımlanmış kaynaklarla sınırlı tutulmuştur; bu tercih güncelliği artırırken, konuyla ilgili daha eski fakat halen geçerliliğini koruyan bazı temel çalışmaların kapsam dışında kalmış olabileceği göz önünde bulundurulmalıdır. Gelecekteki çalışmaların, önerilen kavramsal çerçeveyi tek bir hastalık modelinde (örneğin sepsis sonrası glisemik disregülasyon) boylamsal ve çoklu omik bir tasarımla doğrudan sınaması, hastalık toleransı ile metabolik hafıza arasındaki ilişkinin nedensel mi yoksa yalnızca örtüşen mi olduğunu değerlendirmeye yardımcı olabilir.
Kavramın bitki patolojisinden immünolojiye taşınma sürecinin kendisi de bir sınırlılık kaynağıdır: bir bitkinin verim kaybı ile bir insan hastasının doku hasarı, ölçülebilirlik ve etik kısıtlar açısından farklı doğalara sahiptir¹. Dolayısıyla tarım bilimlerinden alınan kavramsal çerçevenin insan hastalıklarına aktarılması, yalnızca bir terminoloji genişlemesi değil, ölçüm ve doğrulama standartlarının da yeniden değerlendirilmesini gerektiren bir uyarlama sürecidir. Bu derlemenin klinik ve translasyonel bölümünde (Bölüm 5) tartışılan Nrf2 aktivatörleri ve epigenom düzenleme araçları, bu uyarlama sürecinin araştırılabilecek örnekleri olarak değerlendirilebilir; ancak bu araçların hastalık toleransını doğrudan hedefleyip hedeflemediği, yoksa yalnızca ilişkili yan yolakları mı etkilediği sorusu açık kalmaya devam etmektedir.
7. Sonuç
Sonuç olarak, ele alınan bulgular hastalık toleransı ve metabolik hafızanın, farklı tetikleyici uyaranlara ve farklı disiplin köklerine sahip olmakla birlikte benzer moleküler özellikler paylaşabileceğini düşündürmektedir: geçici bir stres sinyalinin hücresel metabolizma ve epigenom üzerinde uzun süreli izler bırakarak konakçının sonraki yanıtlarını şekillendirebildiği görülmektedir⁹,²⁵. NFE2L2/Nrf2 yolağı gibi redoks-duyarlı transkripsiyonel düğümlerin, otofaji-ferroptozis dengesinin, DNA metilasyonu/TET enzimlerinin ve histon modifikasyonlarının bu süreçlerle ilişkili olduğu görülmektedir¹⁷,²¹,²⁸,³⁰. Bağırsak mikrobiyotası gibi konakçı-dışı etmenlerin de bu ağa katkıda bulunabileceği düşünülmektedir²⁰. Nrf2 aktivatörü dimetil fumaratın otuz yılı aşkın klinik kullanımı ve CRISPR/dCas9 tabanlı epigenom düzenleme araçlarının deneysel ufku, bu derlemede ele alınan mekanizmaların translasyonel araştırmalar açısından potansiyel önem taşıdığını göstermektedir⁴³,⁴⁴. scRNA-seq, ATAC-seq ve protein-protein etkileşim ağı analizleri gibi biyoinformatik araçların bir araya getirilmesinin, bu çok katmanlı düzenleme ağlarının sistem biyolojisi düzeyinde incelenmesine olanak sağlayabileceği değerlendirilmektedir³⁸,³⁹. Gelecekteki çalışmaların, hastalık toleransı ve metabolik hafıza arasındaki bu olası benzerlikleri deneysel ve hesaplamalı yöntemlerle doğrudan test etmesinin, hem enfeksiyon hem de metabolik hastalık bağlamında yeni terapötik hedeflerin belirlenmesine katkı sağlayabileceği değerlendirilmektedir.
Bitki patolojisinde ortaya çıkan bir kavramın¹ zaman içinde immünoloji, metabolik hastalık araştırmaları ve epigenom düzenleme çalışmalarında yeniden ele alınmış olması, temel bilim ile klinik uygulama arasındaki bağlantıların farklı araştırma alanları üzerinden kurulabildiğini göstermektedir. Bu derlemenin genel çıkarımı, hastalık toleransı ve metabolik hafızanın birbirinden bağımsız araştırma gelenekleri olmanın yanı sıra, konakçının stres karşısındaki uyum kapasitesini farklı açılardan inceleyen süreçler olarak birlikte değerlendirilebileceğidir.
Yazar: Muhammet Yağız Zavrak
Editör: Beray Kalelioğlu
Kaynakça
- Pagán, I., & García-Arenal, F. (2020). Tolerance of plants to pathogens: A unifying view. Annual Review of Phytopathology, 58, 77–96. https://doi.org/10.1146/annurev-phyto-010820-012749
- Råberg, L., Sim, D., & Read, A. F. (2007). Disentangling genetic variation for resistance and tolerance to infectious diseases in animals. Science, 318(5851), 812–814. https://doi.org/10.1126/science.1148526
- Medzhitov, R., Schneider, D. S., & Soares, M. P. (2012). Disease tolerance as a defense strategy. Science, 335(6071), 936–941. https://doi.org/10.1126/science.1214935
- Soares, M. P., Teixeira, L., & Moita, L. F. (2017). Disease tolerance and immunity in host protection against infection. Nature Reviews Immunology, 17(2), 83–96. https://doi.org/10.1038/nri.2016.136
- Kotas, M. E., & Medzhitov, R. (2015). Homeostasis, inflammation, and disease susceptibility. Cell, 160(5), 816–827. https://doi.org/10.1016/j.cell.2015.02.010
- Chovatiya, R., & Medzhitov, R. (2014). Stress, inflammation, and defense of homeostasis. Molecular Cell, 54(2), 281–288. https://doi.org/10.1016/j.molcel.2014.03.030
- Soares, M. P., Gozzelino, R., & Weis, S. (2014). Tissue damage control in disease tolerance. Trends in Immunology, 35(10), 483–494. https://doi.org/10.1016/j.it.2014.08.001
- Pei, G., Balkema-Buschmann, A., & Dorhoi, A. (2024). Disease tolerance as immune defense strategy in bats: One size fits all? PLoS Pathogens, 20(9), e1012471. https://doi.org/10.1371/journal.ppat.1012471
- Weis, S., Carlos, A. R., Moita, M. R., Singh, S., Blankenhaus, B., Cardoso, S., Larsen, R., Rebelo, S., Schäuble, S., Del Barrio, L., Mithieux, G., Rajas, F., Lindig, S., Bauer, M., & Soares, M. P. (2017). Metabolic adaptation establishes disease tolerance to sepsis. Cell, 169(7), 1263–1275.e14. https://doi.org/10.1016/j.cell.2017.05.031
- Silva, R. C. M. C., Travassos, L. H., Paiva, C. N., & Bozza, M. T. (2020). Heme oxygenase-1 in protozoan infections: A tale of resistance and disease tolerance. PLoS Pathogens, 16(7), e1008599. https://doi.org/10.1371/journal.ppat.1008599
- Gozzelino, R., & Soares, M. P. (2014). Coupling heme and iron metabolism via ferritin H chain. Antioxidants & Redox Signaling, 20(11), 1754–1769. https://doi.org/10.1089/ars.2013.5666
- Torracinta, L., Gogichadze, N., & Tanner, R. (2025). Immune mechanisms mediating the heterologous effects of BCG vaccination: A systematic review. Frontiers in Immunology, 16, 1567111. https://doi.org/10.3389/fimmu.2025.1567111
- Vuscan, P., Kischkel, B., Joosten, L. A. B., & Netea, M. G. (2024). Trained immunity: General and emerging concepts. Immunological Reviews, 323(1), 164–185. https://doi.org/10.1111/imr.13326
- Ferreira, A. V., Domínguez-Andrés, J., Merlo Pich, L. M., Joosten, L. A. B., & Netea, M. G. (2024). Metabolic regulation in the induction of trained immunity. Seminars in Immunopathology, 46(3–4), 7. https://doi.org/10.1007/s00281-024-01015-8
- Netea, M. G., Domínguez-Andrés, J., Barreiro, L. B., Chavakis, T., Divangahi, M., Fuchs, E., Joosten, L. A. B., van der Meer, J. W. M., Mhlanga, M. M., Mulder, W. J. M., Riksen, N. P., Schlitzer, A., Schultze, J. L., Stabell Benn, C., Sun, J. C., Xavier, R. J., & Latz, E. (2020). Defining trained immunity and its role in health and disease. Nature Reviews Immunology, 20(6), 375–388. https://doi.org/10.1038/s41577-020-0285-6
- Merbecks, A. J., Mennicken, C., de Graaf, D. M., Shkarina, K., Wagner, T., & Latz, E. (2026). Western lifestyle linked to maladaptive trained immunity. eLife, 15, e105835. https://doi.org/10.7554/eLife.105835
- Chen, X., Tsvetkov, A. S., Shen, H.-M., Isidoro, C., Ktistakis, N. T., Linkermann, A., Koopman, W. J. H., Simon, H.-U., Galluzzi, L., Luo, S., Xu, D., Gu, W., Peulen, O., Cai, Q., Rubinsztein, D. C., Chi, J.-T., Zhang, D. D., Li, C., Toyokuni, S., et al. (2024). International consensus guidelines for the definition, detection, and interpretation of autophagy-dependent ferroptosis. Autophagy, 20(6), 1213–1246. https://doi.org/10.1080/15548627.2024.2319901
- Li, J., & Wang, H. (2023). Autophagy-dependent ferroptosis in infectious disease. Journal of Translational Internal Medicine, 11(4), 355–362. https://doi.org/10.2478/jtim-2023-0099
- Tang, D., Chen, X., Kang, R., & Kroemer, G. (2021). Ferroptosis: Molecular mechanisms and health implications. Cell Research, 31(2), 107–125. https://doi.org/10.1038/s41422-020-00441-1
- Yang, Q., Cai, Y., Guo, S., Wang, Z., Wang, Y., Yu, X., Sun, W., Qiu, S., & Zhang, A. (2023). Decoding immune interactions of gut microbiota for understanding the mechanisms of diseases and treatment. Frontiers in Microbiology, 14, 1238822. https://doi.org/10.3389/fmicb.2023.1238822
- Yi, M., Cruz Cisneros, L., Cho, E. J., Alexander, M., Kimelman, F. A., Swentek, L., Ferrey, A., Tantisattamo, E., & Ichii, H. (2024). Nrf2 pathway and oxidative stress as a common target for treatment of diabetes and its comorbidities. International Journal of Molecular Sciences, 25(2), 821. https://doi.org/10.3390/ijms25020821
- Saha, S., Buttari, B., & Saso, L. (2024). Editorial: Modulation of oxidative stress and inflammation via the NRF2 signaling pathway. Frontiers in Pharmacology, 15, 1483289. https://doi.org/10.3389/fphar.2024.1483289
- Bonay, M. (2024). Molecular targets of oxidative stress: Focus on the Nrf2 signaling pathway in health and disease. Antioxidants, 13(3), 262. https://doi.org/10.3390/antiox13030262
- Lachin, J. M., & Nathan, D. M. (2021). Understanding metabolic memory: The prolonged influence of glycemia during the Diabetes Control and Complications Trial (DCCT) on future risks of complications during the Study of the Epidemiology of Diabetes Interventions and Complications (EDIC). Diabetes Care, 44(10), 2216–2224. https://doi.org/10.2337/dc20-3097
- Chen, Z., & Natarajan, R. (2022). Epigenetic modifications in metabolic memory: What are the memories, and can we erase them? American Journal of Physiology-Cell Physiology, 323(2), C570–C582. https://doi.org/10.1152/ajpcell.00201.2022
- El-Osta, A., Brasacchio, D., Yao, D., Pocai, A., Jones, P. L., Roeder, R. G., Cooper, M. E., & Brownlee, M. (2008). Transient high glucose causes persistent epigenetic changes and altered gene expression during subsequent normoglycemia. Journal of Experimental Medicine, 205(10), 2409–2417. https://doi.org/10.1084/jem.20081188
- Pirola, L., Balcerczyk, A., Tothill, R. W., Haviv, I., Kaspi, A., Lunke, S., Ziemann, M., Karagiannis, T., Tonna, S., Kowalczyk, A., Beresford-Smith, B., Macintyre, G., Kelong, M., Hongyu, Z., Zhu, J., & El-Osta, A. (2011). Genome-wide analysis distinguishes hyperglycemia regulated epigenetic signatures of primary vascular cells. Genome Research, 21(10), 1601–1615. https://doi.org/10.1101/gr.116095.110
- Ludewig, L., Bondeva, T., Liebisch, M., Ihle, J., Loeffler, I., & Wolf, G. (2025). Advanced glycation end products mediate epigenetic alteration of H3K27me3 in renal proximal tubular cells: Potential role in metabolic memory. Cells, 14(21), 1729. https://doi.org/10.3390/cells14211729
- Chen, Z., Malek, V., & Natarajan, R. (2024). Update: The role of epigenetics in the metabolic memory of diabetic complications. American Journal of Physiology-Renal Physiology, 327(3), F327–F339. https://doi.org/10.1152/ajprenal.00115.2024
- Kato, M., & Natarajan, R. (2019). Epigenetics and epigenomics in diabetic kidney disease and metabolic memory. Nature Reviews Nephrology, 15(6), 327–345. https://doi.org/10.1038/s41581-019-0135-6
- Brasacchio, D., Okabe, J., Tikellis, C., Balcerczyk, A., George, P., Baker, E. K., Calkin, A. C., Brownlee, M., Cooper, M. E., & El-Osta, A. (2009). Hyperglycemia induces a dynamic cooperativity of histone methylase and demethylase enzymes associated with gene-activating epigenetic marks that coexist on the lysine tail. Diabetes, 58(5), 1229–1236. https://doi.org/10.2337/db08-1666
- Horvath, S., & Raj, K. (2018). DNA methylation-based biomarkers and the epigenetic clock theory of ageing. Nature Reviews Genetics, 19(6), 371–384. https://doi.org/10.1038/s41576-018-0004-3
- Stuart, T., & Satija, R. (2019). Integrative single-cell analysis. Nature Reviews Genetics, 20(5), 257–272. https://doi.org/10.1038/s41576-019-0093-7
- Hailer, A. A., Wu, D., El Kurdi, A., Yuan, M., Cho, R. J., & Cheng, J. B. (2023). Isolation of human cutaneous immune cells for single-cell RNA sequencing. STAR Protocols, 4(2), 102239. https://doi.org/10.1016/j.xpro.2023.102239
- Li, Y., Hou, J., Zhang, X., Wu, X., Lin, S., Liu, W., Wang, Y., & Zheng, H. (2025). Kidney diseases and single-cell sequencing research: A bibliometric analysis from 2015 to 2024. Renal Failure, 47(1), 2521457. https://doi.org/10.1080/0886022X.2025.2521457
- Buenrostro, J. D., Wu, B., Chang, H. Y., & Greenleaf, W. J. (2015). ATAC-seq: A method for assaying chromatin accessibility genome-wide. Current Protocols in Molecular Biology, 109, 21.29.1–21.29.9. https://doi.org/10.1002/0471142727.mb2129s109
- Tatara, M., Ikeda, T., Namekawa, S. H., & Maezawa, S. (2023). ATAC-seq analysis of accessible chromatin: From experimental steps to data analysis. Methods in Molecular Biology, 2577, 65–81. https://doi.org/10.1007/978-1-0716-2724-2_5
- Szklarczyk, D., Kirsch, R., Koutrouli, M., Nastou, K., Mehryary, F., Hachilif, R., Gable, A. L., Fang, T., Doncheva, N. T., Pyysalo, S., Bork, P., Jensen, L. J., & von Mering, C. (2023). The STRING database in 2023: Protein–protein association networks and functional enrichment analyses for any sequenced genome of interest. Nucleic Acids Research, 51(D1), D638–D646. https://doi.org/10.1093/nar/gkac1000
- Doncheva, N. T., Morris, J. H., Holze, H., Kirsch, R., Nastou, K. C., Cuesta-Astroz, Y., Rattei, T., Szklarczyk, D., von Mering, C., & Jensen, L. J. (2023). Cytoscape stringApp 2.0: Analysis and visualization of heterogeneous biological networks. Journal of Proteome Research, 22(2), 637–646. https://doi.org/10.1021/acs.jproteome.2c00651
- Barabási, A.-L., Gulbahce, N., & Loscalzo, J. (2011). Network medicine: A network-based approach to human disease. Nature Reviews Genetics, 12(1), 56–68. https://doi.org/10.1038/nrg2918
- Vanamala, J. K. P., Sivaramakrishnan, V., & Mummidi, S. (2025). Editorial: Integrated multi-omic studies of metabolic syndrome, diabetes and insulin-related disorders: Mechanisms, biomarkers, and therapeutic targets. Frontiers in Endocrinology, 15, 1537554. https://doi.org/10.3389/fendo.2024.1537554
- Song, J., Wang, C., Zhao, T., Zhang, Y., Xing, J., Zhao, X., Zhang, Y., & Zhang, Z. (2025). Multi-omics approaches for biomarker discovery and precision diagnosis of prediabetes. Frontiers in Endocrinology, 16, 1520436. https://doi.org/10.3389/fendo.2025.1520436
- Manai, F., Govoni, S., & Amadio, M. (2022). The challenge of dimethyl fumarate repurposing in eye pathologies. Cells, 11(24), 4061. https://doi.org/10.3390/cells11244061
- Cai, R., Lv, R., Shi, X., Yang, G., & Jin, J. (2023). CRISPR/dCas9 tools: Epigenetic mechanism and application in gene transcriptional regulation. International Journal of Molecular Sciences, 24(19), 14865. https://doi.org/10.3390/ijms241914865
- Baião, A. R., Cai, Z., Poulos, R. C., Robinson, P. J., Reddel, R. R., Zhong, Q., Vinga, S., & Gonçalves, E. (2025). A technical review of multi-omics data integration methods: From classical statistical to deep generative approaches. Briefings in Bioinformatics, 26(4), bbaf355. https://doi.org/10.1093/bib/bbaf355
- Argelaguet, R., Cuomo, A. S. E., Stegle, O., & Marioni, J. C. (2021). Computational principles and challenges in single-cell data integration. Nature Biotechnology, 39(10), 1202–1215. https://doi.org/10.1038/s41587-021-00895-7
- Ioannidis, J. P. A. (2005). Why most published research findings are false. PLoS Medicine, 2(8), e124. https://doi.org/10.1371/journal.pmed.0020124
